Descarga el número en PDF
BioCryst Pharmaceuticals, Inc. ha anunciado, tras la aprobación del Ministerio de Sanidad, la inclusión en la prestación farmacéutica de Orladeyo® (berotralstat), un tratamiento específico que se administra por vía oral y con una única dosis diaria para la prevención rutinaria de las crisis recurrentes de angioedema hereditario (AEH) en pacientes adultos y adolescentes de 12 años en adelante1.
Sobre Orladeyo®, la Dra. Teresa Caballero, facultativo especialista de Área en Alergología del Hospital Universitario La Paz de Madrid, ha manifestado que: El tratamiento con Orladeyo® ha demostrado mejorías estadística y clínicamente significativas en la reducción de las crisis de AEH con un efecto mejorado a lo largo del tiempo logrando alcanzar una reducción del 90,8 % con respecto al inicio a las 96 semanas de tratamiento. Orladeyo® también produjo una reducción considerable de las crisis moderadas a graves, una reducción del uso de medicación para las crisis agudas y de la tasa de crisis laríngeas.
Por su parte, el Dr. Ramon Lleonart, jefe del Servicio de Alergología del Hospital Universitario de Bellvitge, considera que: La disponibilidad en España de Orladeyo® representa un importante avance terapéutico al ser el primer medicamento de nueva generación por vía oral, en una única toma diaria, aprobado para la prevención rutinaria de las crisis recurrentes de AEH en pacientes a partir de los 12 años de edad. Esto supone una noticia muy positiva especialmente por su facilidad de uso y eficacia tanto para los médicos como para los pacientes que conviven con esta enfermedad y que disponen desde ahora de una nueva alternativa de tratamiento que puede mejorar su calidad de vida.
Para Carlos Lorenzi, director general de BioCryst en España: Resulta especialmente satisfactorio poder ampliar al arsenal terapéutico en España frente al angioedema hereditario, poniendo a disposición de especialistas y pacientes una nueva opción de tratamiento que pretende contribuir de forma muy relevante a mejorar la calidad de vida de los pacientes y de su entorno.
Angioedema Hereditario (AEH)2
El AEH es una enfermedad genética
rara grave, debilitante y potencialmente mortal que se caracteriza por episodios recurrentes e impredecibles de hinchazón de la piel, faringe, laringe, tracto gastrointestinal, genitales y/o extremidades, que generalmente se observan por primera vez durante la infancia o la adolescencia. Los ataques del tracto respiratorio superior pueden provocar la muerte por asfixia mientras que los ataques en el abdomen son muy dolorosos y perjudican significativamente la calidad de vida del paciente. Estas crisis suelen desencadenarse por ansiedad, estrés, traumatismos menores, cirugía, menstruación (cambios hormonales) o infecciones víricas comunes. Si no se tratan, los pacientes con AEH suelen sufrir múltiples crisis al año (de seis a siete en promedio por paciente)3, y la hinchazón puede durar de dos a cuatro días. Debido a su heterogeneidad y su complejo diagnóstico, es difícil determinar la prevalencia exacta del AEH, pero tomando como referencia las estimaciones de 2 de cada 100.000 habitantes que pueden padecer esta enfermedad a nivel mundial, la prevalencia en España podría situarse en torno a los 950 pacientes con AEH.
Orladeyo® (berotralstat)
Orladeyo® (berotralstat) es la primera y única terapia oral específicamente diseñada para prevenir las crisis de angioedema hereditario (AEH) en pacientes adultos y pediátricos de 12 años o más. Una cápsula de Orladeyo® al día actúa para prevenir estas crisis, disminuyendo la actividad de la calicreína plasmática1. Orladeyo® fue aprobado en Estados Unidos en 2020 y recibió la aprobación por parte de la Agencia Europea del Medicamento (EMA) para la profilaxis a largo plazo en AEH el 30 de abril de 20214. En la actualidad se encuentra financiado en muchos países de Europa, incluyendo Reino Unido, Noruega, Suecia, Dinamarca, Finlandia, Luxemburgo, Francia, Alemania, Suiza, Austria y España.
BioCryst Pharmaceuticals
BioCryst Pharmaceuticals es una empresa biotecnológica global comprometida con el desarrollo de medicamentos innovadores, encaminados a mejorar la vida de las personas que padecen enfermedades mediadas por el complemento y otras enfermedades raras. BioCryst aprovecha su experiencia en el diseño de fármacos guiado por estructura para desarrollar terapias orales pioneras basadas en proteínas y moléculas pequeñas para el abordaje de enfermedades raras. BioCryst ha comercializado Orladeyo® (berotralstat), el primer inhibidor de calicreína plasmática oral que se administra una vez al día, y está avanzando en sus líneas de investigación con proteínas y moléculas pequeñas. Para más información visite: https://www.biocryst.com.
▼ Este medicamento está sujeto a seguimiento adicional, es prioritaria la notificación de sospechas de reacciones adversas asociadas a este medicamento.
CONDICIONES DE PRESCRIPCIÓN Y DISPENSACIÓN. Financiado por el Sistema Nacional de Salud. Medicamento sujeto a prescripción médica. Diagnóstico hospitalario.
PRESENTACIÓN Y PRECIO Orladeyo®
150 mg cápsulas duras. (C.N. 759139). PRECIO INDUSTRIAL NOTIFICADO: 12.156 €.

Ultomiris® (ravulizumab) es el primer y único inhibidor C5 de acción prolongada que ha demostrado un beneficio clínico rápido y a largo plazo y que puede reducir la carga de la enfermedad con dosis cada ocho semanas1,2. Se ha percibido una mejora en las actividades diarias en un amplio rango de pacientes, incluyendo aquellos con síntomas leves2.
AstraZeneca, junto a Alexion, su grupo de enfermedades raras ha anunciado que Ultomiris® (ravulizumab) ha sido incluido en la prestación farmacéutica del Sistema Nacional de Salud (SNS) de España por el Ministerio de Sanidad, Consumo y Bienestar Social como tratamiento para pacientes adultos con miastenia gravis generalizada (MGg) y con anticuerpos positivos frente a receptores de acetilcolina (AchR) de forma complementaria al tratamiento convencional1.
Esta decisión supone la primera y única aprobación de un inhibidor del complemento C5 de acción prolongada para el tratamiento de la MGg en España. La MGg es una enfermedad neuromuscular rara, debilitante, crónica y autoinmune que provoca la pérdida de la función muscular y debilidad grave3. En España, la miastenia gravis afecta a unas 15.000 personas4,5, de las cuales el 80 % viven con MGg6,7. En la Unión Europea, aproximadamente 89.000 personas tienen un diagnóstico de MGg8-14.
La resolución de inclusión por parte del Ministerio de Sanidad se basa en la aprobación de la Comisión Europea y en los resultados del ensayo CHAMPION-MG de fase III, los cuales han sido publicados online en NEJM Evidence. En el ensayo, llevado a cabo durante 26 semanas, ravulizumab ha demostrado ser superior al grupo placebo en el criterio de valoración primario, en la escala MG-ADL, que evalúa el impacto de MGg en las funciones diarias de estos pacientes con miastenia gravis. Los resultados se han apoyado en la información facilitada por los pacientes, trasladándola a una escala donde se evalúa la capacidad para realizar actividades cotidianas15. Además, en el seguimiento de estos pacientes a largo plazo, con el estudio de extensión abierto (OLE), se observó que el beneficio clínico de ravulizumab se mantenía hasta las 60 semanas2,15.
Por su parte, el Dr. Carlos Casasnovas Pons, neurólogo del Hospital Universitario de Bellvitge (Barcelona) ha afirmado: La MGg es una enfermedad que causa debilidad en la musculatura, además, puede cursar con visión doble, problemas para tragar, masticar, hablar y con pérdida de fuerza de brazos y piernas. A pesar de considerarse rara, afecta a miles de personas en España. Para ellos esta patología supone un impacto relevante a nivel social, psicológico y en su vida diaria. En muchas ocasiones, estos pacientes siguen presentando síntomas a pesar de recibir tratamiento. Por eso, disponer de esta nueva opción terapéutica es una opción que puede contribuir a transformar el curso de la enfermedad y la vida de las personas que conviven con esta patología.
A este respecto, el Dr. Francisco Rodríguez de Rivera, facultativo especialista del Servicio de Neurología del Hospital Universitario La Paz de Madrid y Coordinador del Grupo de estudio de Enfermedades Neuromusculares de la Sociedad Española de Neurología ha indicado: Ravulizumab es el primer inhibidor de C5 indicado para el tratamiento de la MGg en España. Presenta un inicio rápido de acción que se mantiene a largo plazo y una dosificación predecible, una vez cada 8 semanas. La llegada de ravulizumab a España supone una nueva opción en el tratamiento de la MGg que nos permitirá tratar de manera eficaz y fiable a un amplio espectro de pacientes que, hoy en día, a pesar de su tratamiento de base, no consiguen control2,15.
Carlos Macedo, director médico de Alexion para España y Portugal ha afirmado: La financiación de ravulizumab en España para el tratamiento de la MGg supone un gran paso hacia adelante en nuestra misión de transformar la vida de las personas afectadas por enfermedades raras. Como líderes de la ciencia del complemento, estamos muy orgullosos de poder ofrecer a los pacientes con MGg una nueva opción de tratamiento e inaugurar, así, nuestra andadura en Neurología, con el compromiso de seguir expandiéndonos para ofrecer a los pacientes con enfermedades raras neurológicas nuevos tratamientos transformadores.
En el ensayo CHAMPION-MG, el perfil de seguridad de ravulizumab fue comparable a placebo y consistentes con el observado en los ensayos de fase III realizados para la hemoglobinuria paroxística nocturna (HPN) y el síndrome hemolítico urémico (SHUa). Los efectos adversos más comunes consistieron en diarrea, infección de las vías respiratorias superiores, nasofaringitis y cefalea2.
Ravulizumab está aprobado en Estados Unidos (abril de 2022), Japón (agosto de 2022) y la Unión Europea (septiembre de 2022) para el tratamiento de determinados adultos con MGg. Actualmente, se están llevado a cabo revisiones reglamentarias en otros países.
Miastenia gravis generalizada (MGg)
La MGg es una enfermedad autoinmune poco frecuente que se caracteriza por la debilidad muscular grave y la pérdida de la función muscular3.
El 80 % de los pacientes con MGg presentan anticuerpos AChR (según sus siglas en inglés), lo que significa que producen anticuerpos específicos (antirreceptor de acetilcolina) los cuales se unen a los receptores de señales de la unión neuromuscular (NMJ, según sus siglas en inglés), punto de conexión entre las células nerviosas y los músculos correspondientes3,9,10,16,17. Esta unión activa el sistema del complemento, esencial para la defensa del cuerpo contra infecciones, lo cual produce que el sistema inmunitario ataque la NMJ6. Consecuentemente, se produce una inflamación y la pérdida de comunicación entre el cerebro y los músculos3.
La MGg puede aparecer a cualquier edad, pero es más frecuente en mujeres menores de 40 años y hombres mayores de 60 años18-20. Los síntomas iniciales pueden incluir dificultad para hablar, visión doble, párpados caídos y falta de equilibrio. Estos a menudo pueden evolucionar hacia síntomas más graves con el avance de la enfermedad, como problemas para tragar, asfixia, fatiga extrema e insuficiencia respiratoria21,22.
CHAMPION-MG
Este ensayo global y multicéntrico de fase III aleatorizado, doble ciego controlado frente a placebo, con una duración de 26 semanas, evaluó la eficacia y seguridad de ravulizumab en adultos con MGg.
En el ensayo participaron 175 pacientes de Norteamérica, Europa, Asia-Pacífico y Japón. Los participantes debían presentar un diagnóstico confirmado de miastenia gravis de al menos seis meses antes del cribado con una serología positiva de anticuerpos antiAChR, y una puntuación total de MG-ADL de al menos 6 previo al ingreso al ensayo y una clasificación clínica de clase II a IV por parte de la Fundación de Miastenia Gravis de América en el momento del cribado. Los pacientes se les permitía dosis estables de terapias inmunosupresoras o inhibidores colinesterasa a lo largo del periodo aleatorizado del estudio23.
Los pacientes fueron asignados al azar 1:1 para recibir ravulizumab o formar parte del grupo placebo durante un total de 26 semanas. El primer día, los pacientes recibieron una única dosis de carga en función de su peso, seguida de una dosis regular de mantenimiento, también en función de su peso, comenzando en el día 15 cada ocho semanas.
En el ensayo se evaluó el cambio en el criterio de valoración primario respecto a la puntuación total de MG-ADL, desde el inicio hasta la semana 26. A ello, se le añadió múltiples criterios de valoración secundarios respecto a las mejoras relacionadas con la enfermedad y la calidad de vida de los pacientes.
Los pacientes que completaron el periodo de control aleatorizado continuaron con un periodo de extensión abierto, el cual sigue en curso y evalúa la seguridad y la eficacia de ravulizumab.
Ravulizumab
Ravulizumab, es el primer y único inhibidor de C5 de acción prolongada, que proporciona una inhibición inmediata, completa y sostenida del complemento1. El medicamento actúa inhibiendo la proteína C5 de la cascada terminal del complemento, una parte del sistema inmune del organismo. Cuando se activa de forma incontrolada, la cascada del complemento responde en exceso, lo que lleva al organismo a atacar sus propias células sanas. Ravulizumab se administra por vía intravenosa cada ocho semanas en pacientes adultos, tras una dosis de carga24.
Ravulizumab está aprobado en Estados Unidos (EE. UU.), la Unión Europea (UE) y Japón para el tratamiento de determinados adultos con MGg24.
Ravulizumab también está aprobado en EE. UU., la UE y Japón para el tratamiento de adultos HPN y para determinados niños con HPN en EE.UU y UE25.
Además, ravulizumab está aprobado en EE.UU., la UE y Japón para adultos y niños con SHUa para inhibir la microangiopatía trombótica mediada por el complemento25.
Además, ravulizumab está aprobado en la Unión Europea y Japón para el tratamiento de algunos adultos con trastorno del espectro de la neuromielitis óptica (TENMO).
Como parte de un amplio programa de desarrollo, ravulizumab está siendo evaluado para el tratamiento de otras indicaciones hematológicas y neurológicas26.
Alexion
Alexion, AstraZeneca Rare Disease, es el grupo dentro de AstraZeneca especializado en enfermedades raras, creado tras la adquisición de Alexion Pharmaceuticals, Inc. en 2021. Como líder en enfermedades raras durante más de 30 años, Alexion se centra en ayudar a pacientes y a sus respectivas familias afectadas por enfermedades raras y potencialmente mortales a través del descubrimiento, desarrollo y comercialización de medicamentos que cambian su vida. Alexion centra sus esfuerzos de investigación en las nuevas moléculas y en el sistema del complemento, y focaliza sus esfuerzos de desarrollo en hematología, nefrología, neurología, trastornos metabólicos, cardiología y oftalmología. Con sede en Boston, Massachusetts, Alexion tiene oficinas alrededor del mundo y ayuda a personas en más de 50 países. Para más información visite: https://alexion.com/worldwide/Spain
AstraZeneca
AstraZeneca es una compañía farmacéutica global e innovadora centrada en el descubrimiento, desarrollo y comercialización de medicamentos bajo prescripción médica, principalmente para el tratamiento de enfermedades en tres áreas terapéuticas: oncología, cardiovascular, renal y metabolismo y respiratorio e inmunología. Con sede en Cambridge (Reino Unido), AstraZeneca opera en más de 100 países y sus medicamentos innovadores son utilizados por millones de pacientes en todo el mundo. AstraZeneca es Top Employers en España y en Europa y ha sido distinguida con el certificado EFR de Empresa Familiarmente Responsable. Para más información: astrazeneca.es Instagram: @astrazenecaes
▼ Este medicamento está sujeto a seguimiento adicional, es prioritaria la notificación de sospecha de reacciones adversas asociadas a este medicamento.
La Federación Española de Enfermedades Raras (FEDER) y Share4Rare invitan a la comunidad de pacientes con enfermedades raras residentes en España a colaborar en un nuevo estudio dirigido a evaluar el acceso a los servicios de terapia psicológica que reciben las personas afectadas por una enfermedad poco frecuente residentes en el país. Este proyecto colaborativo tiene como objetivo estudiar en qué medida hay una prescripción o recomendación de terapia psicológica y, en los casos en que sí la hay, evaluar el cumplimiento y grado de satisfacción de los servicios recibidos según el tipo de terapia prescrita. Los resultados revelarán si hay equidad geográfica a nivel estatal en el acceso a las terapias.
El cuestionario del estudio, de carácter anónimo, incluye preguntas en relación con el tipo de terapia prescrita o recomendada y su pauta de prescripción (frecuencia), el cumplimiento de la pauta de prescripción de los servicios y el grado de satisfacción, la autonomía o dependencia para acudir a los servicios prescritos, la facilidad de acceso a los servicios por parte de los cuidadores o entorno del paciente, la cobertura del coste de los servicios prescritos y la detección de necesidades de los pacientes y/o cuidadores no cubiertas por estos servicios.
Los datos recogidos a través de este estudio permitirán conocer cómo es el acceso a terapias psicológicas según la comunidad autónoma en la que se resida y según otras características demográficas. Además, permitirá conocer el grado de cumplimiento y satisfacción de la terapia y detectar necesidades no cubiertas, para así poder trabajar en propuestas de mejora en las políticas de salud. La información recogida a través de este estudio será de gran valor para poder implementar medidas que mejoren la vida de los pacientes y sus familiares.
Más información en: https://www.enfermedades-raras.org/un-nuevo-estudio-en-share4rare-analizara-la-atencion-psicologica-que-reciben-los-pacientes-con-enfermedades-raras-en-espana
El 23 de enero, en el marco de una jornada celebrada en el Ministerio de Sanidad, se presentó la primera fase de la cartera de biomarcadores. La jornada estuvo dirigida a pacientes, profesionales sanitarios, sociedades científicas e industria. Se trata de un catálogo de pruebas genéticas cuyo objetivo es facilitar o mejorar la vida de los pacientes, tal y como ha explicado César Hernández, director general de Cartera Común de Servicios del SNS y Farmacia.
Es un elemento transformador en la vida de los pacientes, facilitando el diagnóstico precoz y un tratamiento personalizado, además de resumir buena parte de las incertidumbres que los pacientes viven por sus enfermedades, ha agregado.
El catálogo será flexible y estará en continua evaluación, adaptándose a las necesidades. Esto permitirá ir incorporando nuevas prestaciones. Debe ser un elemento dinamizador que nos lleve a una cultura de gestión de salud y que sirva para integrar asistencia, diagnóstico, tratamiento y acceso a diferentes posibilidades de tratamiento y de seguimiento, ha afirmado el director general de Cartera Común y Farmacia.
Enriqueta Felip, portavoz de la Sociedad Española de Oncología Médica (SEOM), ha afirmado que: Desde el punto de vista oncológico, no se puede pensar en la excelencia sin este catálogo. Necesitamos estos marcadores para realizar un diagnóstico de precisión, ha agregado. Además, ha reivindicado la necesidad de lograr un tratamiento más eficiente y con menos toxicidad. Felip también ha apuntado que esta situación requiere continuidad: Tenemos el reto de la implementación: que llegue a todas las personas con equidad y la agilidad de la incorporación de biomarcadores.
En este sentido, el Ministerio de Sanidad está realizando un esfuerzo económico. El año pasado se transfirieron 40 millones de euros a las comunidades autónomas para el desarrollo de actividades que tienen que ver con la cartera de genómica y este año se destinarán 50 millones más, a través de una adenda de los proyectos estratégicos para la recuperación y transformación económica (PERTE) de Salud, para impulsar la implementación equitativa de la cartera de genética, ha apuntado César Hernández.
Más información en: https://www.lamoncloa.gob.es/serviciosdeprensa/notasprensa/sanidad14/Paginas/2024/230124-sanidad-catalogo-pruebas-geneticas.aspx
La esclerosis lateral amiotrófica (ELA) es una enfermedad devastadora que causa la degeneración gradual de las células nerviosas en el cerebro y la médula espinal, resultando en la pérdida progresiva de la función muscular y la parálisis, incluida la muscular respiratoria. Se estima que la supervivencia media con ELA es de dos a cinco años.
La causa exacta de la ELA es desconocida, pero se cree que incluye factores genéticos y ambientales. Aproximadamente el 2 % de los casos de ELA están relacionados con una mutación genética que produce enzimas SOD1 defectuosas, causando la muerte de las células nerviosas.
Hasta ahora, el único tratamiento autorizado en la Unión Europea (UE) para la ELA es el riluzol. Sin embargo, existe una gran necesidad médica no satisfecha de terapias efectivas que preserven la función muscular y prolonguen la vida de los pacientes con ELA.
Qalsody es un oligonucleótido antisentido que se une al ARNm del gen SOD1 para reducir la producción de la proteína SOD1. Se espera que este medicamento mejore los síntomas de la ELA al reducir la cantidad de proteína SOD1 defectuosa.
La recomendación de la Agencia Europea de Medicamentos (EMA) se basa en datos clínicos obtenidos de un estudio de 28 semanas en el que se observó una reducción significativa en los niveles de neurofilamento en plasma en pacientes tratados con Qalsody. Se espera que estudios posteriores a la autorización proporcionen más información sobre la eficacia y seguridad a largo plazo del medicamento.
El Comité de Medicamentos de Uso Humano (CHMP) recomienda la autorización de comercialización bajo circunstancias excepcionales, lo que permite a los pacientes acceder a medicamentos para los cuales no se pueden obtener datos completos de manera convencional. Esto se debe a que hay pocos pacientes con la enfermedad, sería éticamente incorrecto recopilar información completa sobre la eficacia y seguridad del medicamento, o hay lagunas en el conocimiento científico.
Más información en: https://www.ema.europa.eu/en/news/new-treatment-rare-motor-neurone-disease-recommended-approval
La Administración de Alimentos y Medicamentos de Estados Unidos (FDA) aprueba un segundo uso para el medicamento basado en CRISPR, Casgevy, que inicialmente fue aprobado en diciembre de 2023 para tratar la anemia de células falciformes.
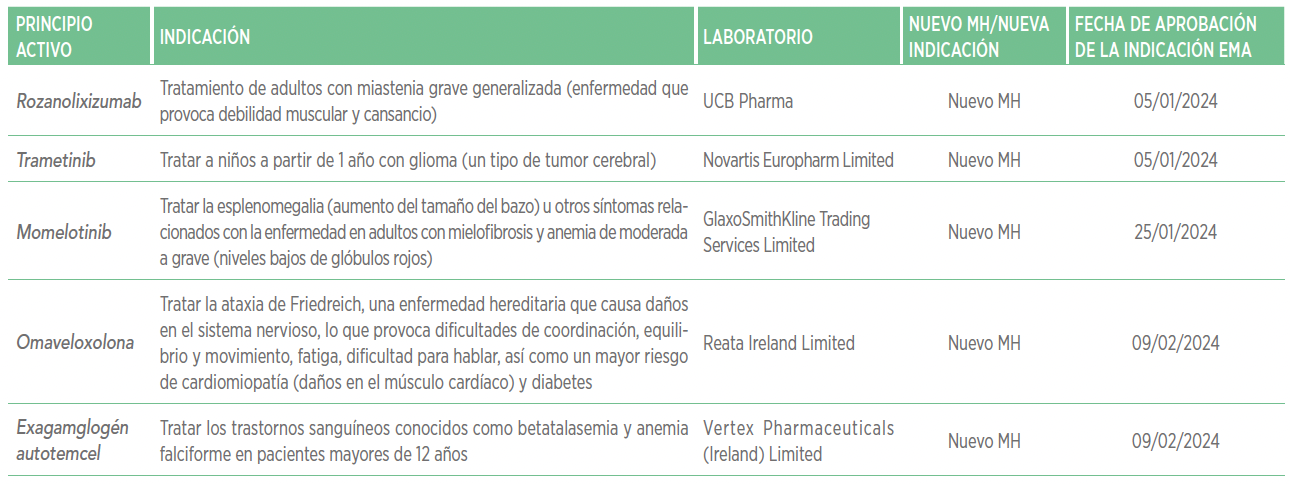
Ahora, esta innovadora terapia también se puede utilizar para tratar la beta talasemia dependiente de transfusiones en personas mayores de 12 años. La beta talasemia es un trastorno sanguíneo hereditario que causa una producción insuficiente de hemoglobina. Al igual que la anemia de células falciformes, esta condición puede generar síntomas como debilidad, fatiga y dificultad para respirar, y puede reducir la esperanza de vida de quienes la padecen.
El proceso para producir Casgevy implica la modificación genética de las células madre del paciente utilizando la técnica de edición de genes CRISPR/Cas9. Estas células modificadas se reintroducen en el cuerpo del paciente, donde se multiplican y aumentan la producción de hemoglobina, lo que ayuda a aliviar los síntomas asociados con la beta talasemia. La decisión de la FDA se esperaba, pero su adelanto en aproximadamente dos meses respecto a la fecha límite establecida, conocida como fecha PDUFA, brinda una nueva esperanza para los pacientes con esta enfermedad.
La Dra. Nicole Verdun, directora de la Oficina de Productos Terapéuticos en el Centro de Evaluación e Investigación de Productos Biológicos de la FDA, destacó que esta aprobación representa un avance significativo en la disponibilidad de opciones de tratamiento para personas con beta talasemia, una enfermedad que puede ocasionar graves problemas de salud.
En Estados Unidos, al menos 1.200 personas sufren de beta talasemia en un grado lo suficientemente severo como para requerir transfusiones de sangre como parte de su tratamiento. Estas transfusiones repetidas pueden llevar a un problema adicional conocido como síndrome de sobrecarga de hierro, que a su vez requiere de tratamientos adicionales. La aprobación de Casgevy para tratar la beta talasemia ofrece una nueva alternativa que podría mejorar significativamente la calidad de vida y el pronóstico de estos pacientes.
Más información en: https://www.fda.gov/news-events/press-announcements/fda-roundup-january-16-2024
Conoce la actividad de la Fundación https://weber.org.es/
Conoce a nuestros patrocinadores:

Contacto: fundacion@weber.org.es
© Copyright - newsRARE