viernes, octubre 23, 2026
More
    Inicio Blog Página 39

    EL GOBIERNO APRUEBA 2,8 MILLONES DE EUROS PARA LAS ENFERMEDADES RARAS Y NEURODEGENERATIVAS

    Diciembre 2019

    La Ministra de Sanidad, Consumo y Bienestar Social, María Luisa Carcedo, ha aprobado en el Consejo de Ministros un presupuesto de 2.818.070 euros destinado a desarrollar actuaciones de vigilancia de la salud e iniciativas encuadradas dentro de las Estrategias de Enfermedades Raras y neurodegenerativas, incluida la esclerosis lateral amiotrófica (ELA).

    Esto supondrá llevar a cabo todos aquellos proyectos que se han presentado con dos objetivos:

    • Habilitar información sobre los recursos disponibles para la atención a las personas con estas patologías y sus familias.
    • Obtener información epidemiológica necesaria que permita el desarrollo de políticas sociales, sanitarias e investigación.

    Este presupuesto se dividirá en tres partidas, la estrategia en enfermedades raras, las enfermedades neurodegenerativas encaminadas a su detección precoz para la mejora de la atención integral de estos pacientes, sus familias y cuidadores, y la

    vigilancia en salud, en la que se desarrollarán herramientas que faciliten la transmisión de información epidemiológica de las comunidades autónomas al Nodo de la Red Nacional de Vigilancia Epidemiológica.

    Estos fondos se distribuirán entre todas las comunidades autónomas, excepto País Vasco, Navarra, Ceuta y Melilla, según las cifras del padrón publicadas en el Real Decreto 1458/2018, de 14 de diciembre, por el que se declaran oficiales las cifras referidas al 1 de enero de 2018.
    OLGA DELGADO, NUEVA PRESIDENTA DE LA SOCIEDAD ESPAÑOLA DE FARMACIA HOSPITALARIA

    Octubre 2019

    Olga Delgado, jefa de Servicio de Farmacia del Hospital Son Espases de Palma de Mallorca, ha sido nombrada nueva presidenta de la Sociedad Española de Farmacia Hospitalaria (SEFH) por los socios, durante el 64 Congreso Nacional de la Sociedad celebrado el pasado mes de octubre en Sevilla. Sucederá así a Miguel Ángel Calleja, tras doce años trabajando para la Sociedad, estando los 4 últimos como presidente.

    La candidatura de Olga Delgado se completa con: Jordi Nicolás, jefe de Servicio de Farmacia del Hos- pital Universitario Mutua de Terrassa, quien será vicepresidente; José Antonio Marcos, facultativo especialista en Farmacia Hospitalaria del Hospital Virgen de la Macarena de Sevilla, tesorero; y Cecilia Martínez, del Área de Pediatría del Hospital Gregorio Marañón, secretaria.

    De esta forma, Olga Delgado se convierte en la segunda mujer que ocupa la presidencia de la sociedad: “represento a ese 75% de mujeres que conforman nuestra profesión” – declaraba la Sra. Delgado. De cara al futuro, Delgado, ha señalado que “ahora toca construir y seguir avanzando, poniendo el foco directamente en los pacientes, propiciando la escucha y actuando al respecto”.

    Las líneas estratégicas de su programa son:

    • Las alianzas con los pacientes.

    • Evidencia: el conocimiento al servicio del quehacer diario.

    • Investigación: para seguir creciendo y generando evidencia.

    • Optimización: potenciando el uso de la tecnología para generar valor.

    • Unión: por parte de todos los farmacéuticos sin importar el ámbito de trabajo.

    • Elaborar un código ético como sociedad.

     • Ser reconocidos por socios y empresas.

    XOSPATA® (GILTERITINIB) PARA EL TRATAMIENTO DE PACIENTES ADULTOS CON LEUCEMIA MIELOIDE AGUDA RECURRENTE
    O REFRACTARIA CON UNA MUTACIÓN FLT3

    Octubre 2019

    El 24 de octubre de 2019, el CHMP de la Agencia Europea de Medicamentos recomendó otorgar una autorización de comercialización para Xospata® (gilteritinib), de Astellas Pharma, para el tratamiento de pacientes adultos con leucemia mieloide aguda (LMA) recurrente o refractaria con una mutación FLT3, un tipo de cáncer que afecta a los glóbulos blancos.

    Xospata® se utiliza cuando la LMA ha reaparecido o no ha mejorado después del tratamiento previo y solo se administra a pacientes cuyas células cancerosas presentan un cambio particular (mutación) en el gen de la proteína denominada FLT3.

    Se trata de un fármaco que se administra por vía oral una vez al día, como monoterapia. La dosis inicial recomendada es de 120 mg de gilteritinib (tres comprimidos de 40 mg) una vez al día. El tratamiento debe continuar hasta que el paciente ya no obtenga beneficio clínico o hasta que aparezca toxicidad inaceptable. La respuesta puede ser tardía, por lo tanto, se debe considerar la continuación del tratamiento a la dosis prescrita hasta 6 meses, para dar tiempo a la aparición de la respuesta clínica.

    El fármaco constituye uno de los pocos avances para el tratamiento de la leucemia mieloide aguda conseguidos en Europa en los últimos 40 años.

    ULTOMIRIS® (RAVULIZUMAB), PARA EL TRATAMIENTO DE PACIENTES ADULTOS CON HEMOGLOBINURIA PAROXÍSTICA NOCTURNA

    Julio 2019

    El 2 de julio de 2019, la Comisión Europea autorizó Ultomiris® (Ravulizumab) para el tratamiento de pacientes adultos con hemoglobinuria paroxística nocturna (HPN), una enfermedad extremadamente rara y grave que, si no se trata, puede causar un amplio espectro de síntomas y complicaciones debilitantes, incluida la trombosis.

    Ultomiris® es el primer y único inhibidor de la proteína C5 del complemento de acción prolongada autorizado para la HPN; se administra una vez cada dos meses y reduce la carga del tratamiento para los pacientes.

    El medicamento está aprobado en la UE para el tratamiento de pacientes adultos con hemoglobinuria paroxística nocturna con hemólisis con síntomas clínicos indicativos de alta actividad de la enfermedad y también para pacientes adultos clínicamente estables después de haber sido tratados con SOLIRIS® (eculizumab) durante al menos los últimos seis meses.

    ZYNTEGLO® PARA EL TRATAMIENTO DE BETATALASEMIA

    Mayo 2019

    La EMA autorizó el 19 de mayo de 2019 la comercialización de Zynteglo®, la primera terapia génica de Bluebird Bio para el trastorno de la sangre. Zynteglo® es un medicamento que se utiliza para tratar un trastorno de la sangre conocido como betatalasemia en pacientes a partir 12 años de edad que necesitan frecuentes transfusiones de sangre. Las personas que padecen esta enfermedad genética no pueden segregar suficiente betaglobina, un componente de la hemoglobina, la proteína de los glóbulos rojos que transporta oxígeno en el organismo. Por consiguiente, estos pacientes presentan niveles bajos de glóbulos rojos y necesitan frecuentes transfusiones de sangre.

    Zynteglo® está indicado en pacientes que son aptos para el trasplante de células madre, pero carecen de un donante compatible con el que estén emparentados. Zynteglo® contiene, como principio activo, células madre extraídas de los pacientes y que sehan modificado genéticamente para que contengan un gen funcional de betaglobina. Se administra como una infusión (goteo) en una vena y la dosis depende del peso corporal del paciente.

    Antes de administrar Zynteglo®, el paciente recibirá un tratamiento de quimioterapia de acondicionamiento para limpiar las células de la médula ósea.

    PALYNZIQ® PARA TRATAR LA FENILCETONURIA

    Mayo 2019

    El 6 de mayo, la EMA aprobó Palynziq®, la primera terapia de sustitución enzimática diseñada para abordar la causa subyacente de la fenilcetonuria (PKU) en pacientes adultos o adolescentes de 16 años o más. La PKU es una afección rara y genética que amenaza el cerebro marcada por la incapacidad de procesar el aminoácido fenilalanina de la proteína dietaria, lo que provoca problemas en el sistema nervioso. Si no se trata, los altos niveles de Phe pueden volverse tóxicos para el cerebro y pueden conducir a problemas neurológicos y neuropsiquiátricos graves, que afectan la forma en que una persona piensa, siente y actúa.

    Palynziq® se utiliza en pacientes cuyo nivel de fenilalanina en sangre no se han controlado de forma adecuada con otros tratamientos. Es una solución inyectable por vía subcutánea autoadministrada una vez al día, clínicamente probada para reducir los niveles de Phe en sangre en adultos con PKU que tienen niveles de Phe en sangre no controlados en el tratamiento existente. Cada jeringa precargada es para un solo uso.

    La aprobación de Palynziq® se ha basado en los resultados de dos ensayos clínicos: uno abierto, en el que se inyectaron 20 o 40mg al día, y uno con placebo, en el que se estudió el rechazo al medicamento en pacientes previamente tratados con Palynziq®. Ambos ensayos mostraron que, aunque el fármaco reducía significativamente los niveles de Phe en sangre en la mayoría de los casos, en algunos también producía reacciones adversas.

    WAYLIVRA® (VOLANESORSÉN) PARA EL TRATAMIENTO DEL SÍNDROME DE QUILOMICRONEMIA FAMILIAR

    Mayo 2019

    El 3 de mayo de 2019, la Comisión Europea concedió a Waylivra® (Volanesorsén) la autorización de comercialización condicional como complemento de la dieta en pacientes adultos con síndrome de quilomicronemia familiar (FCS), considerada una enfermedad ultra-rara causada por el mal funcionamiento de la enzima lipoproteína lipasa (LPL) y caracterizada por un alto riesgo de pancreatitis, en quienes la respuesta a la dieta y al tratamiento de reducción de triglicéridos no ha sido suficiente. Se calcula que hay entre 3.000 y 5.000 personas que sufren FCS en todo el mundo, de las que aproximadamente 1.000 viven en Europa.

    Volanesorsén es un oligonucleótido antisentido diseñado por Ionis y desarrollado conjuntamente por Akcea e Ionis para reducir la producción de ApoC-III, una proteína que regula los triglicéridos plasmáticos. Volanesorsén es una solución inyectable por vía subcutánea autoadministrable en una jeringa precargada de un solo uso.

    Esta autorización se produce tras el dictamen favorable que recomendaba la aprobación del Comité de Medicamentos de Uso Humano (CHMP) de la EMA. Como parte de la autorización de comercialización condicional, Akcea e Ionis realizarán un estudio de seguridad postautorización no intervencionista basado en un registro.

    La autorización de comercialización de volanesorsén por la CE se basa en los resultados del estudio de fase 3 APPROACH y del estudio de extensión abierto en marcha del mismo, siendo respaldada por los resultados del estudio de fase 3 COMPASS. Losresultados del ensayo APPROACH, el más amplio realizado en pacientes con FCS, muestran que, en comparación con placebo, el tratamiento con volanesorsén logra una reducción clínica y estadísticamente significativa de los triglicéridos durante el período de estudio. Un análisis de los pacientes con antecedentes de episodios recurrentes de pancreatitis (2 episodios en los cinco años previos al inicio del estudio) mostró una reducción considerable de las pancreatitis en pacientes tratados con volanesorsén en comparación con los tratados con placebo. Los acontecimientos adversos más frecuentes en el estudio APPROACH fueron reacciones en la zona de inyección y descensos del recuento de plaquetas. Además del estudio de extensión abierto, también están en curso programas internacionales de acceso precoz a volanesorsén.

    LA SEFH DESARROLLA UNA METODOLOGÍA DE EVALUACIÓN QUE INTEGRA LA VISIÓN DE LOS PACIENTES

    Enero 2020

    El Grupo de Trabajo de Enfermedades Raras y Medicamentos Huérfanos de la Sociedad Española de Farmacia Hospitalaria (Orphar – SEFH) ha adaptado la metodología de Análisis de Decisión Multicriterio (MCDA) para poder utilizarla en la evaluación en España de los medicamentos huérfanos autorizados por la Agencia Europea del Medicamentos (EMA).

    “El MCDA puede ser una herramienta muy útil para establecer el valor real de estos fármacos y dar soporte a la toma de decisiones sobre su posicionamiento terapéutico”. “Esta metodología nos ayuda a obtener el valor del medicamento de forma ordenada, objetiva, pragmática y transparente”, indica José Luis Poveda, coordinador de Orphar-SEFH.

    Con esta metodología se alcanza una aproximación analítica con la que, además de comparar distintos fármacos y recoger la perspectiva de los pacientes, se aplican tanto criterios técnicos como, por ejemplo, los datos de eficacia, como criterios no técnicos, como serían los aspectos relacionados con el contexto social y geográfico.

    Teniendo en cuenta la heterogeneidad de las enfermedades raras, así como el reducido número de personas que las padecen y, en el caso de los fármacos huérfanos, en los que la evaluación y aprobación supone importantes desafíos, el MCDA es una herramienta muy útil.

    A raíz de las incertidumbres, Poveda detalla que “los evaluadores tengan que aplicar consideraciones éticas y jurídicas” en el proceso de toma de decisiones, resaltando la necesidad de “establecer un sistema de evaluación que complemente al ya existente y facilite una mejor toma de decisiones”.

    De modo que, si bien en un principio el precio del tratamiento no se incluirá en la evaluación del valor real del fármaco (los costes médicos directos e indirectos, sí), la propuesta de Orphar – SEFH es la actualización de este informe de evaluación MCDA con la inclusión de esta cifra una vez el medicamento huérfano haya obtenido la aprobación final de precio y financiación en España.

    Por último, cabe señalar que, a nivel regional, el Servicio catalán de salud (CatSalut) ha sido el servicio de salud elegido para poner en marcha un proyecto piloto destinado a probar la utilidad del MCDA. A nivel hospitalario, se desarrolló un marco MCDA para la evaluación de fármacos huérfanos en el Comité Farmacoterapéutico del Hospital Universitario Virgen de la Macarena de Sevilla.

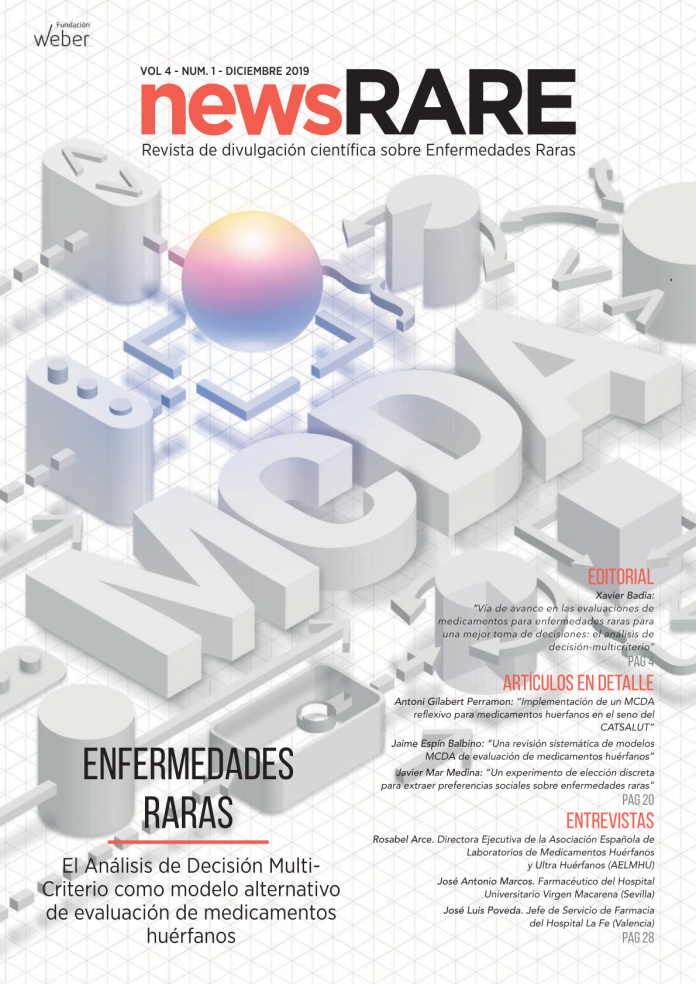
    VOL 4 – NÚM 1 – DICIEMBRE 2019

    Descarga el número en PDF

    Descargar


    Añade aquí tu texto de cabecera

    APLICACIÓN MÓVIL DE ORPHANET

    TIPO: Aplicación

    CATEGORÍA: Política y acceso al mercado 

    SUBCATEGORÍA: Política de medicamentos

    DESCRIPCIÓN: Para mejorar la accesibilidad y el conocimiento de las enfermedades raras, Orphanet pone a disposición de los usuarios una aplicación gratuita para descargar en App store. Estará disponible para Iphone / iPad y en seis idiomas: español,alemán, francés, inglés, italiano y portugués.

    CONTENIDO: Este recurso cuenta con una base de datos de enfermedades raras, su descripción y los recursos asociados a la misma. Además, puede localizar los datos de contacto de centros de expertos, así como de profesionales. La aplicación cuenta con una “Biblioteca” personalizable por el usuario, donde de una manera intuitiva puede guardar páginas y documentos, seleccionar como “favorito” información de interés a la que poder recurrir y consultar de una manera más ágil, así como hacer anotaciones en algunas de las páginas.

    Desde Orphanet recomiendan actualizar la aplicación regularmente con el objetivo de aprovechar al máximo todos los servicios disponibles y acceder a los datos más recientes.

    Las principales herramientas que recoge “Orphanet Journal of Rare Diseases”, permiten buscar y compartir artículos, realizar búsquedas avanzadas y visualizar detalles, incluyendo resúmenes de los documentos.

    REQUISITOS DE LA APLICACIÓN: Compatible con iPhone 3GS, iPhone 4, iPhone 4S, iPhone 5, iPod touch (tercera generación), iPod touch (cuarta generación), iPod touch (quinta generación) y iPad. Requiere iOS 6.0 o posterior. Esta app está optimizada para iPhone 5.

    NO TE PIERDAS