Descarga el número en PDF
Consejo de redacción de newsRARE
El objetivo de este barómetro es conocer la opinión de los distintos agentes del sistema sanitario respecto a los modelos innovadores de financiación en el campo de las enfermedades raras (EERR). Con este fin, el consejo de redacción de newsRARE diseñó una encuesta electrónica ad hoc, que fue enviada a una base de datos de personas relacionadas con las EERR. El cuestionario estuvo disponible del 24 de junio hasta el 14 de julio de 2022.
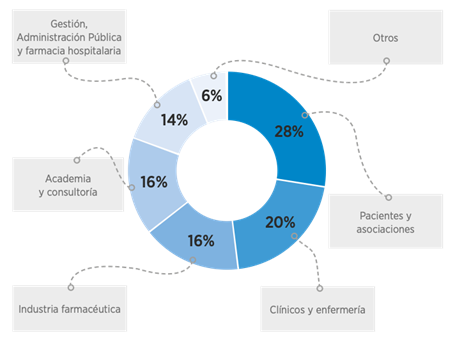
Un total de 64 personas completaron el barómetro, de las cuales 18 (28%) eran pacientes o asociaciones de pacientes, 13 (20%) personal clínico y de enfermería, 10 (16%) miembros de la industria farmacéutica, 10 (16%) académicos y consultores, 9 (14%) profesionales relacionados con actividades de gestión, administración pública y farmacia hospitalaria y 4 (6%) provenían de otros ámbitos.
En el barómetro de este número se analizó la experiencia directa de los encuestados con modelos innovadores de financiación en EERR, su percepción acerca de quién debe iniciar los procesos de implementación de estos modelos y a qué nivel deberían cerrarse este tipo de acuerdos. Además, se examinaron sus valoraciones respecto a qué tipos de modelos son los más indicados para la financiación de los fármacos dirigidos a EERR, y cuáles son sus ventajas e inconvenientes. Finalmente, se pidió a los encuestados que valoraran el nivel de utilización actual y futuro de estos modelos, y su opinión acerca de los sistemas de información para dar seguimiento a estos procesos.
Experiencia directa
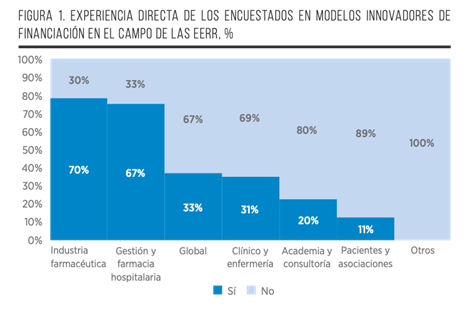
Solo una de cada tres personas encuestadas ha tenido experiencia directa con modelos innovadores de financiación de fármacos dirigidos a EERR. Los dos subgrupos con mayor experiencia son los miembros de la industria farmacéutica (70%) y gestores, administración pública y farmacéuticos hospitalarios (67%).
Parte de esta experiencia se explica a través de la participación de estos grupos en el equipo técnico de evaluación de precio y financiación, en la Comisión Interministerial de Precios de Medicamentos y Productos Sanitarios (CIPM) o en las comisiones de farmacia de los hospitales. Por su parte, los miembros de la industria farmacéutica suelen ser los negociadores de este tipo de contratos por parte de la industria.
Los principales tipos de acuerdos mencionados como parte de la experiencia de los encuestados incluyen techo de gastos y pago por resultados, seguidos de acuerdos de riesgo compartido y pagos por paciente (FIGURA 1).
Liderazgo de los procesos
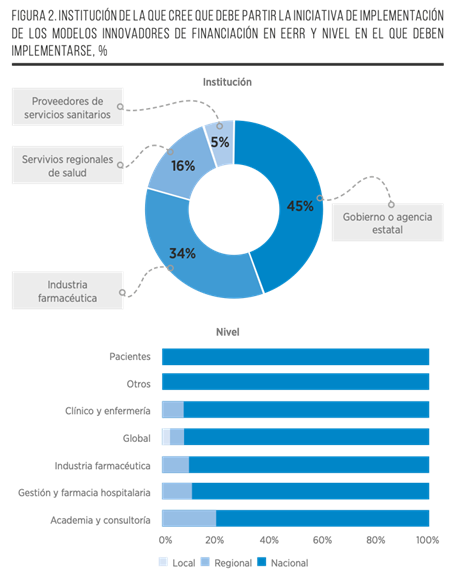
En línea con la experiencia directa observada anteriormente (gestores e industria farmacéutica son los que más experiencia tienen con este tipo de contratos), el 45% de los encuestados cree que la iniciativa de implementación de los modelos innovadores de financiación en EERR debe partir del gobierno o de una agencia estatal, mientras que el 34% piensa que debe venir de la industria farmacéutica. La única excepción radica en lo que opina el subgrupo de gestores, miembros de la Administración Pública y farmacéuticos hospitalarios. Mientras que el 50% de estos encuestados coincide con la opinión global (de que la implementación debe partir del gobierno o agencia estatal), el 28% cree que estos acuerdos deben ser realizados por los servicios regionales de salud. Por su parte, una inmensa mayoría de los encuestados (92%) aboga por una implementación centralizada de este tipo de acuerdos a nivel nacional, mientras que solo el 5% cree que debería realizarse a nivel regional, y el 3% a nivel local (FIGURA 2).
Tipos de acuerdos más indicados
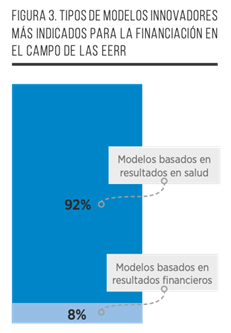
Nueve de cada diez encuestados (92%, rangos por subgrupo: 75%-100%) creen que los modelos innovadores basados en resultados en salud son los más indicados para los fármacos dirigidos a EERR, frente a solamente el 8% (rangos por subgrupos: 0%-25%) que opina que los más recomendables son aquellos contratos basados en resultados financieros (FIGURA 3).
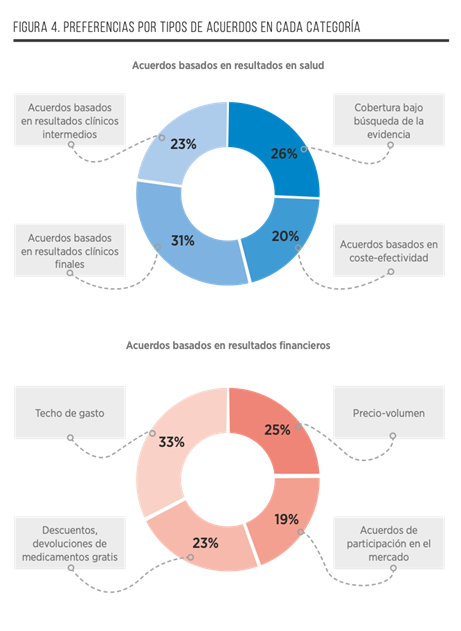
Por su parte, no existe un consenso acerca de qué tipo de contrato es el más indicado en cada categoría. Dentro de los acuerdos basados en resultados en salud, el 31% opina que el tipo más indicado es el de acuerdos basados en resultados clínicos finales, mientras que el 26% cree que son los contratos de cobertura bajo búsqueda de evidencia, seguidos por el 23% que aboga por los acuerdos basados en resultados clínicos intermedios, y el 20%, en acuerdos basados en coste-efectividad. Por su parte, en la categoría de acuerdos basados en resultados financieros, el más indicado, según la opinión del 33% de los encuestados, sería el acuerdo de techo de gastos, seguido por precio-volumen (25%), descuentos (23%) o acuerdos de participación en el mercado. Esta falta de consenso se observa entre todos los subgrupos y en ambas categorías (FIGURA 4).
Ventajas e inconvenientes
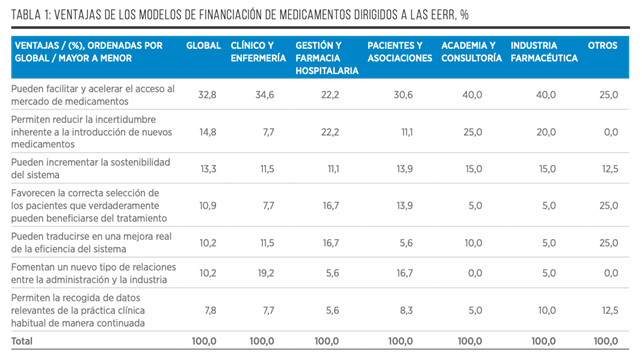
<<La principal ventaja de los modelos innovadores, según la opinión del 33% de los encuestados, independientemente del subgrupo analizado (22%-40%) es que pueden facilitar y acelerar el acceso al mercado de medicamentos>>
A esto le sigue, en la opinión global, el hecho de que estos acuerdos permiten reducir la incertidumbre inherente a la introducción de nuevos medicamentos (15%), pueden incrementar la sostenibilidad del sistema (13%), favorecen la correcta selección de los pacientes que verdaderamente pueden beneficiarse del tratamiento (11%), además de poder traducirse en una mejora real de la eficiencia del sistema (10%), y fomentar un nuevo tipo de relaciones entre la administración y la industria farmacéutica (10%). La última ventaja mencionada fue la de permitir la recogida de datos relevantes de la práctica clínica habitual de manera continuada (8%).
Para el 20%-25% de los gestores, miembros de la Administración Pública e Industria farmacéutica, la segunda principal ventaja coincide con la global, que es la de permitir la reducción de la incertidumbre. Por su parte, para el 17%-19% de los clínicos / enfermería y para los pacientes y asociaciones, la segunda principal ventaja radica en que estos tipos de acuerdos fomentan un nuevo tipo de relaciones entre la administración y la industria (TABLA 1).
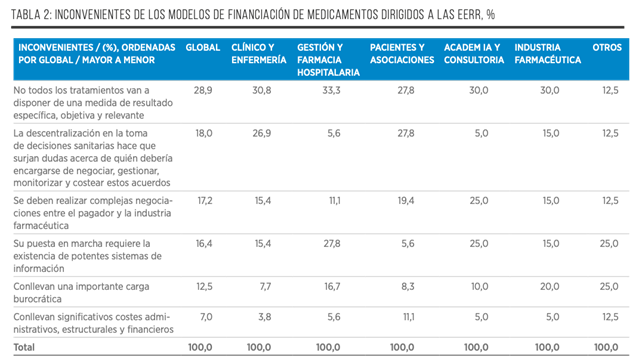
Por su parte, el principal inconveniente de estos modelos, según el 29% de los encuestados, y la gran mayoría de los subgrupos analizados es el de que no todos los tratamientos van a disponer de una medida de resultado específica, objetiva y relevante. El segundo principal inconveniente oscila según el subgrupo observado. En el resultado global, destaca el hecho de que la descentralización en la toma de decisiones hace que surjan dudas acerca de quién debería encargarse de negociar, gestionar, monitorizar y costear estos acuerdos (18%). Los clínicos / enfermería y los pacientes y asociaciones están de acuerdo en situar este inconveniente en segunda posición. Por su parte, para los entrevistados del ámbito de la gestión y farmacia, el segundo principal inconveniente es el hecho de que la puesta en marcha de los acuerdos requiere la existencia de potentes sistemas de información. Para la industria farmacéutica, destaca la importante carga burocrática que conllevan (TABLA 2).
Los encuestados comentan que algunas medidas para reducir estos inconvenientes pasarían por la implementación de potentes sistemas de información, una mayor colaboración entre las partes implicadas, que incluya una toma de decisiones compartidas con los pacientes, un diálogo temprano y un feedback a los profesionales de los resultados obtenidos. Además, añaden la necesidad de una mayor voluntad política para establecer marcos globales en los cuales se puedan basar estos acuerdos. Asimismo, mencionan que, para evitar la excesiva carga burocrática, se deben utilizar variables sencillas de medición, de manera centralizada, y priorizando los resultados en salud, además de estandarizar los procesos en la medida de lo posible. Finalmente, comentan la necesidad de dotación de recursos para la implementación y seguimiento de estos modelos, sobre todo en personal cualificado ello.
Uso actual y futuro
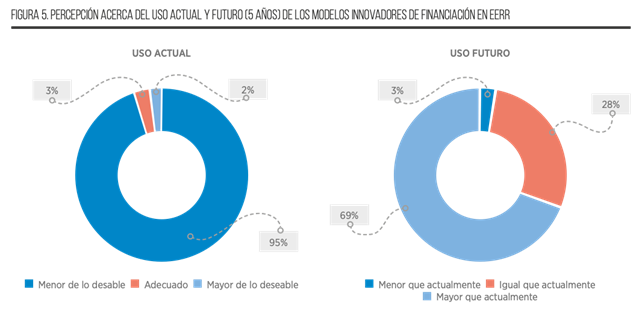
El 95% de los encuestados cree que el uso actual de los modelos innovadores de financiación en el campo de las EERR es menor de lo deseable. Solo el 3% cree que su uso es el adecuado, mientras que el 2% cree que el uso es mayor de lo deseable. Por su parte, la gran mayoría está de acuerdo en que en el futuro (en los próximos 5 años) el uso de estos acuerdos en EERR será mayor que el actual, mientras que el 28% cree que permanecerá igual que actualmente.
El imperativo de los sistemas de información
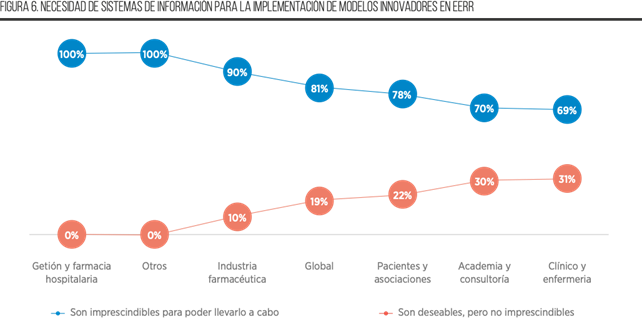
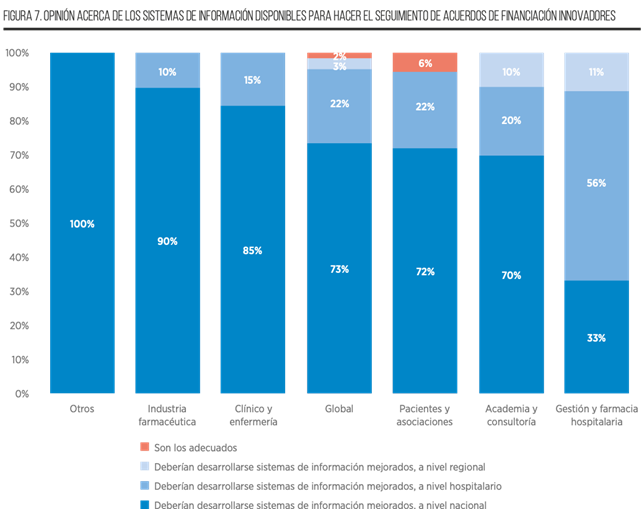
Ocho de cada diez encuestados (81%) cree que los sistemas de información o aplicaciones de seguimiento son imprescindibles para poder llevar a cabo la implementación de modelos innovadores de financiación de medicamentos dirigidos a las EERR, mientras que el restante 19% cree que son deseables. Los tres subgrupos que más ven la necesidad de los sistemas de información para una correcta implementación de estos modelos son los de gestión, administración y farmacia hospitalaria, la industria farmacéutica y el subgrupo “otros”. Uno de cada tres miembros del subgrupo clínicos / enfermería cree que estos sistemas son deseables, pero no imprescindibles (FIGURA 6).
<<El 73% de los encuestados opina que deberían desarrollarse sistemas de información mejorados, a nivel nacional (vs 22% a nivel hospitalario)>>
Solo el 2% cree que los sistemas de información actuales son los adecuados. El 56% del subgrupo gestión, administración pública y farmacia hospitalaria opina que el desarrollo de sistemas de información mejorados debería llevarse a cabo a nivel hospitalario (frente al 33% que creen que debería ser a nivel nacional) (FIGURA 7).
Carlos Dévora, Fernando Abdalla, Néboa Zozaya.
Departamento de Farmacoeconomía y Acceso al Mercado y Departamento de Economía de la Salud, Weber
Los procesos de decisión de financiación de tecnologías sanitarias, en general, y más específicamente, de medicamentos dirigidos al tratamiento de las enfermedades raras (EERR), conllevan un cierto grado de riesgo para las autoridades sanitarias. Esto se debe a la ausencia de información “perfecta” sobre diversos aspectos relevantes, como pueden ser el impacto presupuestario final resultante o la efectividad en vida real, en parte por la mayor incertidumbre asociada a este tipo de medicamentos debido a la mayor dificultad para realizar ensayos clínicos y generar evidencia sólida en un periodo de tiempo estándar1,2.
Por su parte, el riesgo asociado a la introducción de un medicamento dirigido a una EERR no solo recae sobre el pagador, sino que la compañía farmacéutica también se enfrenta a incertidumbres sobre el reembolso público, los plazos temporales, el precio fijado y el volumen de producto demandado1,3, de ahí que ambas partes tengan incentivos a acordar fórmulas de financiación que reduzcan riesgos.
Tradicionalmente, la financiación de estos medicamentos se basaba en el establecimiento de precios máximos para cada producto, considerando aspectos como el beneficio terapéutico, la población diana, la existencia de alternativas o el grado de innovación, entre otros. Sin embargo, en aras de hacer frente a las incertidumbres existentes, en los últimos años algunos países han introducido modelos innovadores de financiación en el campo de las EERR como mecanismos de vinculación de la financiación de estos medicamentos (sobre todo, los de mayores costes) a los resultados obtenidos, ya sean financieros o en términos de mejoras en salud1-3.
El objetivo de este artículo es revisar la implementación de distintos esquemas de financiación para incorporar la innovación terapéutica de medicamentos dirigidos a EERR en el Sistema Nacional de Salud (SNS). Para ello, describiremos los principales tipos de modelos existentes en la literatura, con sus ventajas e inconvenientes, para luego ejemplificar su utilización en el campo de las EERR en España y en Europa. Asimismo, daremos ejemplos de su aplicación en el campo de las terapias avanzadas. Finalmente, analizaremos los requerimientos para su puesta en marcha, y sugeriremos algunas propuestas para reducir las barreras existentes de cara a su implementación.
Tipos de modelos, ventajas e inconvenientes
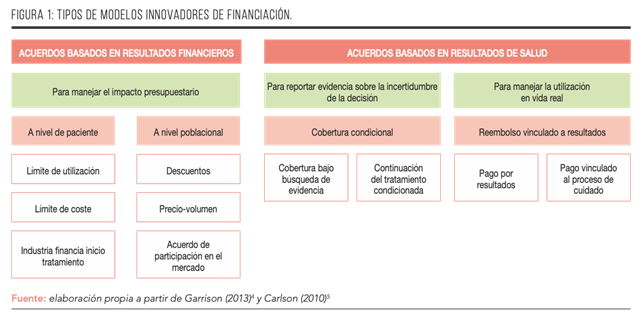
Los modelos innovadores de financiación se dividen fundamentalmente en dos grupos: los basados en resultados financieros y los basados en resultados en salud. En ambos casos, el objetivo es la reducción de la incertidumbre intrínseca a los procesos de financiación, si bien cada tipo de modelo está orientado a mitigar riesgos de distinta naturaleza. Así, mientras que los modelos basados en resultados financieros son mecanismos para reducir la incertidumbre ligada al impacto presupuestario de la adquisición de la innovación sanitaria, los modelos basados en resultados en salud pretenden reducir la incertidumbre acerca de la efectividad y coste-efectividad de estos medicamentos (Figura 1)1,4.
Modelos basados en resultados financieros
Los modelos basados en resultados financieros son contratos comerciales mediante los cuales se pretenden reducir incertidumbres relacionadas con el impacto presupuestario. A continuación, se describen los principales tipos de acuerdos de esta categoría1,4,5.
Modelos basados en resultados de salud
Los modelos basados en resultados de salud son aquellos a través de los cuales el pago del medicamento se establece en función del efecto producido sobre los resultados clínicos o de coste-efectividad en la práctica clínica real. Los principales tipos de acuerdos son los que se detallan a continuación1,4,5:
Ventajas e inconvenientes
Los modelos innovadores de financiación presentan una serie de ventajas. Siempre y cuando estén bien gestionados, pueden beneficiar a todos los agentes implicados: (i) para los financiadores: reducción de la incertidumbre, optimización de la asignación de recursos, mayor eficiencia en la práctica clínica real; (ii) para la industria farmacéutica: mayor acceso a mercado, recuperación de la inversión realizada, mejora real de la efectividad (incentivos a mejoras continuas en el producto); (iii) para los profesionales sanitarios: disponibilidad de un acuerdo protocolizado basado en indicadores clínicos, que permita la recogida solamente de los datos relevantes; correcta selección de pacientes que necesitan el medicamento; (iv) para los pacientes: un mayor acceso a tratamientos de precio elevado, mejor seguimiento de los resultados clínicos, rapidez en el acceso1,3.
Sin embargo, también existe evidencia sobre los riesgos y limitaciones a la hora de implementar dichos modelos. Por un lado, estos acuerdos pueden acarrear una excesiva carga burocrática y costes administrativos en una primera fase, así como elevados recursos destinados a su supervisión y evaluación en una fase posterior. Además, su puesta en marcha generalmente requiere la existencia de potentes sistemas de información, que permitan la realización de un seguimiento fiable de los resultados obtenidos. Asimismo, la empresa comercializadora de la innovación podría ajustar los precios al alza en espera de suscribir estos acuerdos con la entidad financiadora, lo cual restaría atractivo a estos esquemas. Finalmente, estos contratos pueden dar lugar a problemas de confidencialidad debido a la necesidad de manejar y transferir datos personales de los pacientes1,3.
Utilización de los modelos alternativos de financiación en EERR en Europa
Dada la baja frecuencia de las EERR6, los medicamentos huérfanos (MMHH) generalmente llegan al mercado con una escasa evidencia clínica, debido al bajo número de pacientes, y con precios elevados bajo los cuales no se cumplen los criterios estándar de coste-efectividad7. Algunos estudios estiman que en 2024 el coste de los MMHH podría alcanzar los 242 mil millones de dólares, representando una quinta parte de las ventas de medicamentos en todo el mundo, con una tasa de crecimiento anual del 12,3% entre 2019 y 2024, que es aproximadamente el doble de la prevista para el mercado de medicamentos no huérfanos8.
En este contexto, los MMHH se consideran unos candidatos idóneos para aplicar modelos innovadores de financiación, permitiendo así una mayor eficiencia de los sistemas sanitarios, especialmente cuando las negociaciones se producen en una fase temprana1,3.
En los últimos años, la proporción de gasto público destinada a los MMHH ha aumentado en la mayor parte de países europeos, lo que ha despertado un gran interés por acordar nuevos criterios y condiciones de reembolso, basados, fundamentalmente, en cuestiones económicas y de eficacia10. Una revisión llevada a cabo por Morel et al en 2013, en la que se identificaron 42 acuerdos de riesgo compartido (ARC) para 26 MMHH implementados entre 2006 y 2012 en cinco países europeos (Bélgica, Italia, Países Bajos, Suecia y Reino Unido), encontró que el 55% de estos acuerdos estaban basados en resultados en salud, en su mayoría, en forma de cobertura con desarrollo de evidencia. Por su parte, entre los acuerdos basados en resultados financieros, los más frecuentemente utilizados fueron aquellos en forma de descuentos (aproximadamente, en un 70%). Italia se posicionó como el país con mayor número de acuerdos de este tipo, seguido de los Países Bajos y Reino Unido, y los medicamentos oncológicos fueron los principales objetivos de los ARC11.
Sin embargo, hoy en día, la información relativa a estos nuevos enfoques de financiación en el contexto de los MMHH es limitada. A efectos de la experiencia acumulada y la transparencia de los resultados obtenidos, cabe destacar positivamente la información suministrada en Australia, Inglaterra e Italia12.
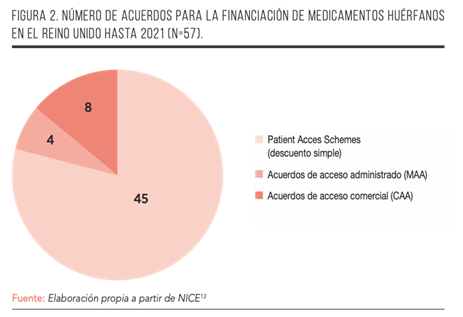
La experiencia del NHS británico es quizás una de las mejor documentadas, con unos esquemas de financiación equivalentes a los ARC que reciben el nombre de Patient Access Schemes (PAS). Hasta 2021, el NHS disponía de 329 acuerdos de financiación vigentes para medicamentos, en su mayoría oncológicos, de entre los cuales al menos 57 se habían suscrito con MMHH, lo que supone, aproximadamente una quinta parte del total13(Figura 2).
La gran mayoría de ellos son acuerdos sencillos consistentes en la aplicación de un descuento simple sobre el coste unitario por paciente, favoreciendo así las recomendaciones del National Institute for Health and Care Excellence (NICE); de esta manera se han financiado medicamentos muy recientes, como fenfluramina (Fintepla®) para el tratamiento de las convulsiones asociadas con el síndrome de Dravet en niños a partir de los 2 años, e imlifidasa (Idefirix®) para el tratamiento de la desensibilización antes del trasplante de riñón en personas con enfermedad renal crónica13.
Otros, sin embargo, acceden al NHS mediante esquemas de financiación más complejos, como los acuerdos de acceso administrado (MAA, Managed Access Agreement), que permiten que un medicamento esté disponible por un periodo de tiempo limitado a un precio con descuento, mientras se recopilan más datos acerca de su eficacia en la práctica real; o los acuerdos de acceso comercial (CAA, Commercial Access Agreement), que mejoran la propuesta de valor de un medicamento y pueden ser adicionales a un descuento simple. Un ejemplo de acuerdo de este tipo es el de nusinersén (Spinraza®), indicado para el tratamiento de la atrofia muscular 5q, cuyo acuerdo tendrá una duración de 5 años, desde el 24 de julio de 2019 (momento en que se suscribió el acuerdo) hasta el 23 de julio de 2024, con un periodo de recopilación de datos de, como mínimo, 3 años13,14,lo cual permitirá abordar las incertidumbres a largo plazo15. En todo caso, el NHS indica que la aplicación de este tipo de acuerdos en el ámbito de las MMHH es muy elevada, y que éstos han supuesto al NHS un ahorro de casi 196 millones de libras entre 2019 y 202016.
Otro ejemplo de implementación de ARC es Italia, con un potente sistema de registros nacionales administrado por la Agencia Italiana de Medicamentos (AIFA)17,18. En este país, el primer ARC para MMHH se firmó en el año 2006 y en el año 2012 estaban ya en marcha 24 acuerdos de este tipo, en su mayoría, para MMHH en el área de la oncología17. A este respecto, Xoxi et al (2021)17 han llevado a cabo un análisis de los registros basados en indicaciones de la AIFA y la información asociada de la Agencia Europea del Medicamento (EMA) durante un periodo de 15 años (2005-2019), evaluando sus características y comparando los MMHH frente al resto de medicamentos, tanto para las indicaciones oncológicas como para las no oncológicas.
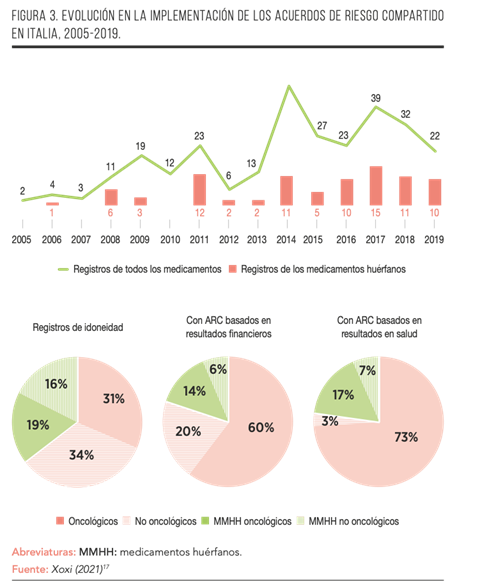
Según su análisis, de los 283 registros existentes, 182 se corresponden con registros de idoneidad (el 35,2% se refieren a MMHH, con un reparto muy similar entre oncológicos y no oncológicos), 35 incluyen acuerdos basados en resultados financieros (con un 20% referido a MMHH, 2 no oncológicos y 5 oncológicos) y 60 se refieren a acuerdos de pago por resultados (el 23,3% corresponde a MMHH, 4 no oncológicos y 10 oncológicos)17(Figura 3).
Además, en Italia existen dos modalidades de ARC basados en resultados, el pago por resultados (Payment BY Results, PbR), que prevé el reembolso del 100% del coste del fármaco para los pacientes respondedores (lo que en la práctica ha permitido el reembolso de medicamentos como Adcetris®, Blincyto® y Holoclar®, entre otros) y el pago al resultado (Payment AT Result, PaR), que implica el reembolso sólo cuando el tratamiento es exitoso, después de empezar con un suministro gratuito o un pago por adelantado (al que se han suscrito terapias muy novedosas, como Kymriah® y Yescarta®)17.
En el resto de Europa también se han venido aplicando enfoques innovadores de financiación en MMHH, aunque la información detallada al respecto es limitada. En Francia, por ejemplo, desde 2008, los MMHH están sujetos a acuerdos específicos, con mecanismos de devolución de las ventas por encima de los niveles acordados, siendo los primeros MMHH en beneficiarse de ello eculizumab (Soliris®) para el tratamiento de la hemoglobinuria paroxística nocturna y galsulfasa (Naglazyme®) para el tratamiento de la mucopolisacaridosis de tipo VI (que, curiosamente, ha perdido la designación de MMHH)18.
Pese a la falta de información disponible, parece evidente que la elevada incertidumbre, unida al elevado precio de los MMHH, tiende a promover el uso de los ARC. El caso más reciente lo encontramos en el tratamiento de la leucodistrofia metacromática, con un medicamento en el mercado, Libmeldy® (atidarsagén autotemcel), con un precio que ronda los 2,5-3 millones de euros por paciente, para el que países como Alemania, Italia y Reino Unido han suscrito acuerdos de financiación, al reconocer la eficacia real del fármaco. Por ejemplo, en Alemania se ha negociado un precio de adquisición de 2,48 millones de euros por niño, según informaciones del propio laboratorio19.
El caso de los medicamentos de terapia avanzada
Los medicamentos de terapia avanzada (MTA) sirven como ejemplo paradigmático de cómo los ARC pueden garantizar el acceso a terapias innovadoras de alto coste y con gran incertidumbre en torno a su eficacia. Se trata de un tipo emergente de medicamentos basados en genes (terapia génica), tejidos (terapia tisular) o células (terapia celular) que tienen el potencial de cambiar radicalmente el tratamiento de enfermedades muy graves o crónicas sin alternativas terapéuticas. Hasta la fecha, la EMA ha aprobado una veintena de terapias avanzadas, y otras muchas se encuentran actualmente en fase de investigación20.
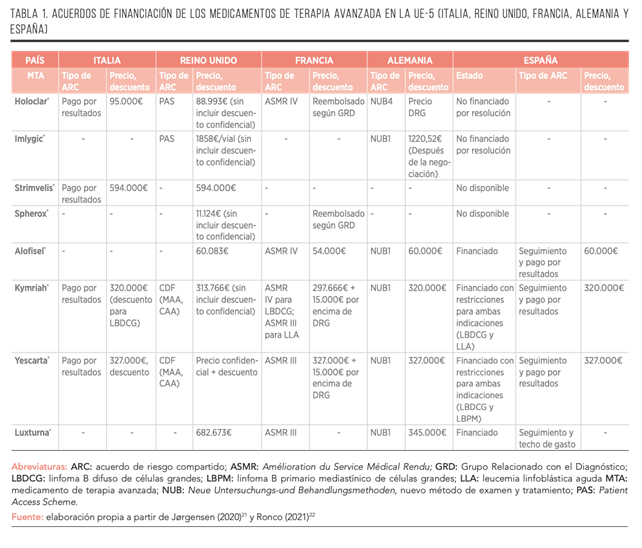
A este respecto, dos revisiones publicadas recientemente por Jørgensen et al. (2020)21 y Ronco et al. (2021)22 mostraron cómo se lleva a cabo el procedimiento de reembolso de los MTA en 5 países de Europa (Italia, Francia, Reino Unido, Alemania y España), encontrando que sólo las terapias con células T receptoras de antígenos quiméricos (CAR-T) Kymriah® y Yescarta® se reembolsaron relativamente de manera homogénea en todos ellos (Tabla 1). Así, mientras que en Francia y Reino Unido el reembolso de estos medicamentos indicados para ciertos tipos de tumores está sujeto a la recopilación de datos adicionales y condicionado a futuras reevaluaciones; en el resto de los países, los reembolsos (Alemania) o los pagos escalonados (Italia y España) están vinculados a los resultados obtenidos para cada paciente. La adquisición de estas terapias por parte de los gobiernos estatales supuso un coste de aproximadamente 300.000 euros por paciente con éxito. Además, en Francia, se añadió un suplemento de 15.000 euros (fijos) a la tarifa actual del sistema de costes del grupo relacionado con el diagnóstico (GRD)21,22.
Sin embargo, el reembolso de los MTA a nivel nacional, al igual que el del resto de medicamentos, parece muy heterogéneo en toda Europa, lo que puede explicarse por la organización sanitaria de los diferentes países objeto de estudio:
– En Italia y España se observa un sistema de financiación para los MTA muy parecido, basado, la mayoría de las veces, en el pago por resultados, tal y como comentamos anteriormente. De esta manera, en Italia se han adquirido Holoclar® y Strimvelis® por un importe de 95.000 y 594.000€, respectivamente22; terapias que no llegaron a ser financiadas en España23. Por el contrario, Alofisel® sí se encuentra financiado en nuestro país, aunque con restricciones a la indicación autorizada23; en este caso, se llegó a un acuerdo de pago por resultados que alcanzó los 60.000€22 y se acordó una revisión anual de las ventas y de los precios fijados, para asegurar que se encuentran bajo los parámetros establecidos legalmente y, en caso contrario, proceder a su adecuación mediante la rebaja correspondiente24.
– No muy diferente es la situación en el Reino Unido, donde se han adquirido los MTA mediante PAS, en algunas ocasiones, con descuentos confidenciales.
– En el caso de Francia, el reembolso de los MTA se ha realizado a través de la asignación del beneficio terapéutico (SMR, que consta de 4 niveles y 5 criterios) y valor terapéutico añadido del medicamento (ASMR, que es un sistema de 5 niveles, donde el nivel I representa el de mayor valor añadido). En este sentido, el reembolso de Alofisel® fue un 10% más barato que en España y terapias como Holoclar® y Spherox® fueron reembolsadas en su totalidad por el DRG22.
– Finalmente, en Alemania, se ha solicitado un reembolso extrapresupuestario (NUB, Neue Untersuchungs-und Behandlungsmethoden, nuevo método de examen y tratamiento) para todos los MTA con acuerdo de financiación, siendo esto posible cuando un medicamento se utiliza en el entorno hospitalario y su precio no está totalmente cubierto por una tarifa de DRG.
Este ejemplo pone de manifiesto que no existe un enfoque único para el reembolso y acceso a los MTA en el conjunto europeo, lo que, sin duda, supone un enorme desafío. Sin embargo, la evidencia disponible hasta el momento permite concluir que25:
– Los MTA pueden ser rentables a los altos precios establecidos por los fabricantes.
– El marco de evaluación económica adoptado por muchos pagadores infravalora estas terapias, lo cual repercute negativamente en el acceso al paciente.
– Los MTA pueden ser asequibles y es posible que no requieran pagos diferidos.
– Los ARC basados en resultados pueden ser difíciles de implementar en la práctica real.
– La rentabilidad de los MTA depende del tipo de acuerdo y del enfoque de pago.
– Una mayor colaboración entre los diferentes países permitiría una mejor gestión del reembolso y acceso a los MTA.
Ejemplos de modelos innovadores de financiación en EERR en España
En España, la preocupación por la sostenibilidad del sistema sanitario también ha promovido la adopción de distintos esquemas para la financiación de los MMHH, si bien su carácter confidencial impide un análisis pormenorizado de los mismos, teniéndonos por tanto que limitar a la información recopilada en la bibliografía disponible y a la divulgada por las autoridades sanitarias, los medios de comunicación y otros agentes.
A nivel nacional, el Ministerio de Sanidad se ha hecho eco en distintas ocasiones de la importancia de aplicar acuerdos de pago por resultados para disminuir la incertidumbre en el impacto clínico y presupuestario, midiendo los resultados en la práctica clínica y evaluando el cumplimiento en cada paciente para que el SNS solo abone el precio completo del medicamento en aquellos pacientes donde el tratamiento alcanza el objetivo terapéutico esperado26,27.
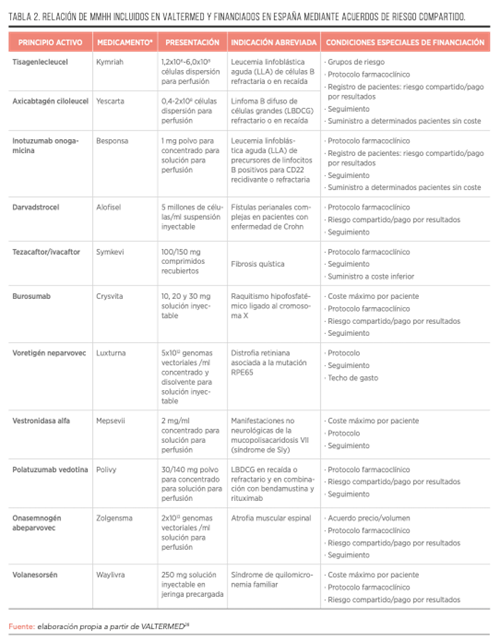
En 2019, creó VALTERMED, un sistema de información compartida dentro del SNS que permite medir los resultados en salud obtenidos por los medicamentos de última generación financiados públicamente, con el fin de compartir información real y mejorar la eficiencia del sistema. Los medicamentos incluidos en VALTERMED son fármacos de alto coste a los que generalmente se les aplican acuerdos de pago por resultado. El primero fue el CAR-T tisagenlecleucel (con designación de MMHH), al que se aplicó un acuerdo de financiación innovador28 por un total de 327.000 euros, con un primer pago del 50% una vez finalizada la infusión del medicamento y un segundo pago a los 18 meses de tratamiento en función de la respuesta obtenida en términos de supervivencia global22,29.
Actualmente, el 79% de los fármacos incluidos en VALTERMED (11 de los 14 totales) son MMHH, para los cuales se elabora un protocolo farmacoclínico y se realiza un seguimiento a través del sistema. 8 de ellos están financiados mediante un ARC basado en resultados en salud y 3 mediante un ARC basado estrictamente en resultados financieros (suministro a coste inferior, coste máximo por paciente, techo de gasto)28(Tabla 2).
Las autoridades sanitarias regionales también han sido proactivas en la realización de acuerdos innovadores de financiación de MMHH. Cataluña ha sido una de las Comunidades Autónomas más activas este sentido. De hecho, durante el periodo 2016-2019, el Servicio Catalán de Salud (CatSalud) puso en marcha 3 ARC (aún vigentes) que involucran a MMHH, lo que supone el 20% (3/15) de todos los acuerdos firmados durante dicho periodo30. Estos medicamentos estarían destinados a cubrir necesidades terapéuticas en el ámbito respiratorio, de la gastroenterología y la nefrología (no ha trascendido la enfermedad para la cual estarían indicados, a fin de evitar la identificación del medicamento) y fueron financiados, a nivel autonómico, mediante acuerdos basados en resultados financieros (concretamente, acuerdos de precio-volumen y límite presupuestario por año)30, aunque no ha sido posible obtener más información al respecto.
Sin embargo, en España la mayor parte de los ARC se suscribe en el ámbito hospitalario. A este respecto, una encuesta realizada a 80 miembros de la Sociedad Española de Farmacia Hospitalaria (SEFH) arrojó que el nivel de aplicación de los ARC en los hospitales españoles es alto, ya que más del 90% declara estar actualmente vinculado a este tipo de contratos con la industria farmacéutica y expresa su intención de renovarlos o firmar otros nuevos31. Además, más del 60% de los encuestados prioriza los modelos innovadores basados en pago por eficacia/eficiencia en el caso de que se suscriban para EERR o con MMHH31.
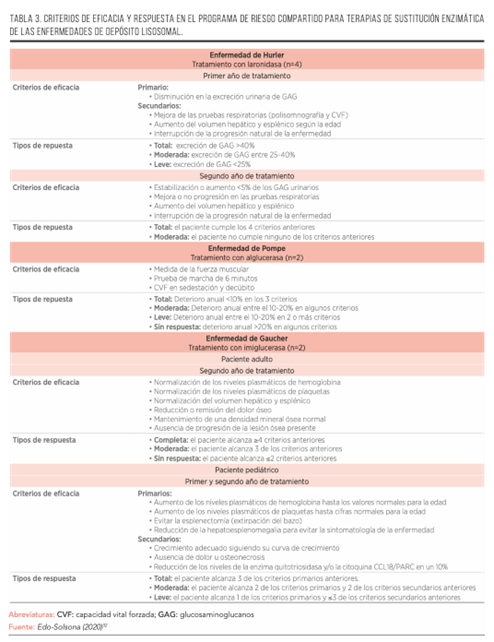
En concreto, Edo-Solsona et al. (2020)32 compartieron recientemente la primera experiencia de pago por resultados en salud en un hospital español de referencia (el Hospital La Fe de Valencia) que involucra a MMHH para metabolopatías congénitas, a través de un programa de riesgo compartido para terapias de sustitución enzimática (TSE) en enfermedades de depósito lisosomal (EDL)32 que tienen como consecuencia el deterioro físico, la disminución de las capacidades funcionales y, potencialmente, la muerte33. En este programa se incluyeron a 8 pacientes (3 de ellos mujeres y 5 hombres) con diferentes EDL: 4 pacientes con enfermedad de Hurler (mucopolisacaridosis) que fueron tratados con laronidasa, 2 pacientes con enfermedad de Pompe (glucogenosis) a los que se les administró alglucosidasa y 2 pacientes con enfermedad de Gaucher (esfingolipidosis) que fueron tratados con imiglucerasa32.
A la hora de establecer el acuerdo, se definieron para cada TSE las variables y los criterios de respuesta al tratamiento (Tabla 3) seleccionados según la experiencia de los facultativos y de la evidencia disponible32. Así, por ejemplo, la efectividad de laronidasa se evaluó a través de la reducción en la excreción de glucosaminoglucanos en orina, de la mejora de las capacidades pulmonar, hepática y esplénica, y en función de cuánto disminuyó la progresión natural de la enfermedad, a uno y dos años del tratamiento32.
Hay que comentar que, hasta el momento, los autores señalan que el impacto económico de la implantación del programa de ARC en los pacientes ha sido muy limitado, pues los tratamientos han mostrado una efectividad plena tras dos o tres años del seguimiento y, en este caso, el hospital procedió al pago íntegro de todas las terapias administradas32. Este ejemplo, el único publicado hasta el momento de manera detallada para una enfermedad rara en España, resalta la necesidad de aumentar la evaluación y transparencia de los acuerdos realizados.
Conclusiones y recomendaciones para maximizar las ventajas
Los acuerdos de financiación de las innovaciones farmacéuticas se han convertido en una pauta habitual de los sistemas sanitarios cuando el precio del medicamento es elevado y existe incertidumbre sobre sus resultados clínicos y/o financieros, lo que aplica a una gran parte de los MMHH. Estos acuerdos permiten compartir riesgos y acelerar el acceso de los pacientes a los tratamientos, si bien su implementación también supone ciertos costes y carga administrativa que pueden limitar su utilización.
En todo caso, la decisión de introducción de un modelo innovador de financiación debería tener en cuenta diversos aspectos, como el nivel de riesgo asumido, quién lo soporta, qué efectos pueden tener a largo plazo, cómo se puede medir y cuantificar el grado de consecución de los resultados, quién analizará los mismos y quién los gestionará.
Por su parte, para maximizar las ventajas potenciales de estos modelos de cara al futuro, sería importante tener en cuenta las siguientes consideraciones. En primer lugar, se deben definir claramente los objetivos del acuerdo, detallando los deberes y obligaciones de las partes implicadas. A este respecto, se recomienda el desarrollo conjunto del acuerdo entre el financiador y la empresa farmacéutica, incluyendo un proceso deliberativo sobre cómo se vincularán las decisiones a los resultados obtenidos. En segundo lugar, es imperativo orientar estos modelos hacia el paciente, definiendo además qué se entiende por éxito terapéutico y cuáles serían las variables de medición (intermedias y finales) más adecuadas. Por su parte, se debería simplificar el proceso, gestionando los modelos correctamente para evitar que supongan una elevada carga administrativa. En tercer lugar, es recomendable analizar su impacto a largo plazo, creando registros y sistemas de monitorización de los resultados que permitan su seguimiento en tiempo real. Finalmente, para que estos modelos sean exitosos, se requiere dotar al SNS de medios materiales y humanos adecuados para su correcta gestión, así como incidir en la concienciación sobre la importancia de contar con una cultura evaluadora de la innovación.
Félix Rubial Bernárdez
Gerente del área sanitaria de Ourense, Verín e O Barco de Valdeorras
Sistema Público de Salud de Galicia (SERGAS)
Si usted está leyendo este editorial, estoy seguro de que no necesita que le aporte cifras, ni datos concretos, sobre la magnitud epidemiológica, clínica, social o económica de las enfermedades minoritarias. Solo me resta felicitarlo por su condición de lector habitual de newsRARE. Si por el contrario es usted un lector ocasional, no puedo más que invitarle a que se convierta en un seguidor permanente, porque aquí encontrará mucha, y muy variada, información actualizada sobre la realidad poliédrica de las patologías poco frecuentes.
Sea cual sea el caso, y partiendo de la base de que el camino por recorrer, en lo que se refiere a la atención integral a las personas con enfermedades raras, es muy largo y son muchos los problemas a los que encontrar soluciones; me gustaría resaltar, como fundamento preliminar, el notable impulso que ha cobrado en las últimas dos décadas todo lo relativo a estas patologías y sus circunstancias. Desde la transformación de los medios y capacidad diagnóstica hasta la apuesta por la innovación terapéutica, son muchos los hitos que se han alcanzado, favoreciendo la visibilización de un horizonte esperanzador para muchas personas.
Todo ello es fruto de una concatenación de estrategias, iniciativas y circunstancias que ha propiciado la toma de conciencia general del ecosistema sanitario sobre lo que significan y representan las enfermedades poco frecuentes. En esta sensibilización está la base de todo lo que ha venido después, y lo que está por venir dependerá también, y en gran medida, de que esa concienciación se extienda y se consolide en todos los ámbitos de nuestra sociedad.
Dentro de estas circunstancias favorecedoras, resulta imprescindible destacar el Reglamento (CE) n.º 141/2000 del Parlamento y del Consejo Europeo, de 16 de diciembre de 1999, sobre medicamentos huérfanos en relación a los incentivos para fomentar la investigación, el desarrollo y la comercialización de los fármacos declarados huérfanos. Este marco, sustentado en ayudas públicas, agilidad en la aprobación y salida al mercado con dudas razonables sobre el balance riesgo/beneficio, ha puesto los pilares para dos décadas de crecimiento sin precedentes en la disponibilidad de novedades terapéuticas, pero también a un incremento sostenido del gasto.
Con la mirada puesta en el presente y en el futuro inmediato, el marco estratégico común de las políticas sanitarias europeas para las enfermedades raras está perfectamente recogido en el documento Rare 2030. Una de las 8 recomendaciones generales que incorpora y argumenta está orientada al abordaje terapéutico, y su enunciado resulta suficientemente explícito: tratamientos disponibles, accesibles y asequibles. Desgraciadamente el nivel de detalle en el desarrollo de la recomendación es demasiado genérico y no alcanza a definir acciones concretas para su consecución.
Desde la perspectiva de un gestor responsable de la asistencia sanitaria integral a la población de un área sanitaria, la preocupación por la financiación de los medicamentos huérfanos es, lógicamente, creciente, pero por el momento, discreta. No estando en mi ánimo resultar indolente ni mucho menos irresponsable, intentaré sustentar en datos estas opiniones.
Según la información publicada por el Ministerio de Sanidad en un reciente informe relativo al año 2020, el gasto en medicamentos huérfanos representa apenas un 5,2% del gasto total en medicamentos para el conjunto del Sistema Nacional de Salud (882,5 millones de euros). La tendencia es creciente y superior a la media del resto de medicamentos, proyectándose este incremento a anualidades futuras, pero la magnitud de las cifras es, como decía, discreta. Y todo ello teniendo en cuenta que el precio medio de las presentaciones de medicamentos huérfanos es más de 3.000 veces superior al de los medicamentos no huérfanos.
Se entremezclan, por tanto, la esperanza que aportan los nuevos abordajes con la intranquilidad por su impacto económico. Atendiendo a mis funciones y responsabilidades, debo afirmar, no obstante, que mis preocupaciones no se centran tanto en el gasto total ni en el impacto presupuestario, sino más bien en la impredecibilidad y la incertidumbre que produce la incorporación de nuevos tratamientos o indicaciones, una vez aprobada la dotación económica anual.
Esta realidad y las perspectivas futuras hacen necesaria la aplicación o la consolidación de fórmulas que aporten certidumbre y que nos permitan ejercer un mayor control del gasto, haciéndolo sostenible en el tiempo. Así, han sido muchas las voces que han propuesto la creación de fondos finalistas específicos para medicamentos huérfanos. Desde luego este hecho minoraría la incertidumbre, pero probablemente debilitase el rigor exigible en su manejo y acentuaría la inequidad con respecto a otros fármacos con similar impacto y que no están catalogados como huérfanos.
Desde mi perspectiva, la fórmula de financiación más adecuada en nuestro entorno es la del riesgo compartido, ya que permite garantizar un pago de fármacos ajustado a resultados, pero al mismo tiempo facilita la obtención de información relevante y sistemática sobre el impacto en salud que realmente producen; lo que, en el caso de los medicamentos huérfanos, dada su escasa evidencia preclínica, resulta de enorme relevancia.
Y para ello no podemos ampararnos en problemas de registro. Los medicamentos huérfanos constituyen un conjunto idóneo para hacer un seguimiento exhaustivo de sus resultados. La baja o muy baja prevalencia de las enfermedades minoritarias y el seguimiento estricto al que suelen estar sometidos los pacientes, facilitan la recogida sistemática de datos que permiten, una vez analizados, su evaluación clínica y económica, y todo ello sin necesidad de introducir cambios que distorsionen la práctica asistencial ordinaria. Es más, a mi juicio, el nivel de madurez que hemos alcanzado en nuestro medio en el uso de repositorios electrónicos de datos en la práctica clínica habitual debiera permitir dar un paso más en esta recomendación, exigiendo la incorporación de este mecanismo de financiación de manera sistemática, en el momento mismo de su aprobación.
También debiera promoverse la recogida de información sobre resultados desde la perspectiva de los propios pacientes, lo que resulta una exigencia en un entorno de asistencia sanitaria basada en valor como al que nos orientamos, con la idea de que estos datos se incorporen al marco evaluativo de los medicamentos.
Nos queda, por tanto, el reto inmediato de seguir incorporando fármacos que aporten valor, que mejoren la salud de los pacientes y que generen la contraprestación económica en virtud de esos resultados, dentro de un marco de sostenibilidad y asequibilidad. Ello exige un acuerdo leal entre Administración e industria, en el que los proveedores de asistencia tenemos el importante rol de garantizar una adecuada prescripción, pero también la responsabilidad de generar la evidencia que permita una correcta evaluación del medicamento y un pago justo del mismo.
La Alfa-1 antitripsina (AAT) es una proteína con actividad antielastasa que protege a los tejidos del daño causado por enzimas proteolíticas. Las personas con déficit de AAT presentan riesgo de sufrir enfermedades pulmonares (como enfisema pulmonar y EPOC) y diferentes formas de hepatopatía.
La Dra. María Torres, médico especialista en neumología del Hospital Álvaro Cunqueiro (Vigo) y responsable de su Unidad de DAAT, indica que en España se estima que podría haber más de 14.500 individuos portadores de genotipo PI*ZZ, el genotipo deficitario grave más frecuente. Actualmente, el único tratamiento específico para los pacientes adultos con DAAT grave que desarrollan EPOC consiste en la reposición de la proteína mediante la infusión intravenosa de concentrados de AAT para disminuir la progresión de la enfermedad. Para ello, el paciente debe acudir periódicamente al hospital de día para recibir su tratamiento cada 7 o 14 días.
Sin embargo, existe la posibilidad de autoadministrarse el tratamiento, mejorando su calidad de vida, a través de la independencia de poder decidir cuándo y dónde infundirse, lo que permite adaptar el tratamiento a su situación personal en cuanto a horarios, desplazamientos, vacaciones, etc. De esta forma, los pacientes ganan en autonomía y el sistema sanitario se beneficia de este paso, con un alivio de la carga asistencial, como ya sucede en otras enfermedades como el angioedema hereditario, la enfermedad de Fabry y la hemofilia desde hace más de 40 años. En cuanto a la autoadministración, la Dra. Torres considera que “es una opción terapéutica válida para aquellos pacientes que deseen hacerlo y que reúnan unas características de autonomía y soporte familiar (si lo necesitase) adecuadas y siempre que el equipo médico que lo trata considere que tiene capacidad para autoadministrarse”.
En este sentido, CSL Behring pone a disposición del paciente un programa de soporte llamado MyAlpha1. Su principal objetivo es formar y facilitar la capacitación de los pacientes y/o cuidadores en la técnica de autoadministración del tratamiento para que ganen en independencia y gestión de su tiempo, a la vez que contribuyen a la mayor eficiencia en la gestión de los recursos sanitarios. El Dr. José Aznar, Head of Medical Affairs Iberia de CSL Behring, en relación al programa MyAlpha1, ha puesto el énfasis en el apoyo a estas personas y a los profesionales que los atienden, ofreciendo recursos en torno a la alternativa de autoadministración del tratamiento para DAAT: “Nuestro compromiso con los pacientes con DAAT está en el origen de esta iniciativa y es el motor de todo nuestro trabajo”.
El programa incluye sesiones formativas presenciales adaptadas a las necesidades de cada paciente, impartidas por personal de enfermería especializado. De cara a los profesionales sanitarios, ofrece una opción de administración alternativa que incrementa la eficiencia en el tratamiento de esta patología.
Acompañando a MyAlpha1, la compañía ha presentado la campaña de sensibilización “Lo llevamos en las venas”, cuyo objetivo es ofrecer diferentes recursos, así como mostrar las ventajas de la autoadministración endovenosa por parte del paciente o cuidador en el tratamiento del déficit de DAAT. La Dra. Torres se ha referido a esta iniciativa como “una campaña de sensibilización para profesionales sanitarios y pacientes en la que se pretende proporcionar una serie de recursos informativos destinados a mejorar el conocimiento y romper las barreras que existen sobre la autoadministración del tratamiento en DAAT”.
Para Marta López, paciente y socia de Alfa-1 España, la autoadministración es la mejor opción porque le ha cambiado la vida y ya no valoraría otra elección. Asimismo, ha contado que, gracias a la formación de los profesionales que la ayudaron, logró autoadministrarse el tratamiento de forma rápida.
Accede a través del siguiente enlace a ver la presentación en la rueda de prensa.
Pacientes con epoc por DAAT acceden a la autoadministración en casa del único tratamiento disponible
Para más información sobre DAAT, accede a través del portal DAAT Challenge –> (https://www.daatchallenge.es).
Sobre CSL Behring
CSL Behring es una compañía biotecnológica internacional, dedicada a producir, distribuir, descubrir e investigar proteínas terapéuticas para enfermedades raras y/o graves en áreas tan dispersas como coagulación, inmunología, neumología, cuidados intensivos, o trasplantes. Para ello contamos con tres plataformas de producción: el fraccionamiento de plasma humano, la recombinación genética y la terapia génica para apoyar la innovación continua y refinar continuamente las formas en que los productos pueden abordar las necesidades médicas no satisfechas y ayudar a los pacientes a vivir una vida plena (www.cslbehring.es).
Alexion Pharma Spain, el grupo de enfermedades raras de AstraZeneca ha anunciado que el Ministerio de Sanidad ha incluido ravulizumab en el SNS, un inhibidor de C5 de acción prolongada para el tratamiento de adultos y niños que pesan 10 kg o más con Hemoglobinuria Paroxística Nocturna (HPN) que presentan hemólisis con síntomas clínicos indicativos de alta actividad de la enfermedad, y también para adultos clínicamente estables tras haber sido tratados con eculizumab durante al menos los últimos seis meses 1.
Ravulizumab también está disponible para el tratamiento de adultos y niños con 10 kg o más con Síndrome Hemolítico Urémico atípico (SHUa) que no hayan recibido tratamiento con inhibidores del complemento o que hayan recibido eculizumab durante al menos tres meses y tengan evidencia de respuesta a eculizumab.
Ravulizumab se administra cada ocho semanas para pacientes con peso ≥ 20 kg, o cada cuatro semanas para niños de entre 10 kg y 20 kg 1.
Como parte de un amplio programa de desarrollo, ravulizumab está siendo evaluado para el tratamiento de otras indicaciones hematológicas y neurológicas. Las aprobaciones de la Comisión Europea se basan en los datos de cuatro ensayos clínicos: dos ensayos fase III para HPN, que representan el mayor programa de ensayos clínicos en esta patología; y dos estudios globales, abiertos, de un solo brazo, de ravulizumab: uno en adultos y otro en niños con SHUa.
El Dr. Carlos Macedo, director médico de Alexion para España y Portugal, destaca que este tratamiento ofrece la comodidad de una dosificación menos frecuente, sin comprometer la eficacia ni la seguridad y que les proporciona una mayor flexibilidad para sus vidas, al mismo tiempo que reduce la carga del sistema sanitario.
Síndrome Hemolítico Urémico atípico (SHUa)
El SHUa es una enfermedad rara que puede deteriorar progresivamente órganos vitales, como los riñones, debido al daño en las paredes de los vasos sanguíneos y a la formación de trombos. El SHUa puede afectar a adultos y niños, y se presenta en estado crítico en muchos pacientes que, a menudo, requieren cuidados de apoyo, incluyendo la diálisis, en una unidad de cuidados intensivos. El 56% de los adultos y el 29% de los niños acaban desarrollando una enfermedad renal terminal o fallecen en el plazo de un año tras el diagnóstico, recibiendo únicamente cuidados paliativos. Un diagnóstico correcto y precoz, además del inicio temprano del tratamiento, son fundamentales para mejorar el pronóstico de los pacientes.
El Dr. Manuel Praga, especialista en nefrología en el Servicio de Nefrología del Hospital 12 de Octubre de Madrid, manifestó que los resultados de los ensayos clínicos de fase III demuestran que ravulizumab produjo una respuesta completa de la microangiopatía trombótica (MAT), una mejora de la función renal y la suspensión de la diálisis en la mayoría de los pacientes tratados, tanto en adultos como en niños.
Hemoglobinuria Paroxística Nocturna (HPN)
La HPN es un trastorno sanguíneo ultrararo crónico, progresivo y potencialmente mortal que se caracteriza por la destrucción de glóbulos rojos (hemólisis intravascular) y la activación de los glóbulos blancos y las plaquetas, pudiendo producir acontecimientos graves, que ponen en riesgo la vida, como la trombosis. Se presenta sin previo aviso, y suele pasar desapercibida con retrasos en el diagnóstico que oscilan entre 1 y más de 10 años 2,3.
Durante este tiempo que tardan en recibir el diagnóstico, los pacientes pueden experimentar un amplio abanico de síntomas como la trombosis y daño orgánico, afectando significativamente a su calidad de vida y deteriorando su salud progresivamente 4-6.
La HPN está causada por una mutación genética adquirida (no heredada) que puede producirse después del nacimiento y da lugar a la producción de células sanguíneas anormales sin proteínas protectoras de la superficie. La ausencia de estas proteínas protectoras permite que el sistema del complemento, que forma parte del sistema inmune, esencial para la defensa del organismo contra las infecciones, «ataque» y destruya o active estas células sanguíneas anormales, causando la hemólisis intravascular.
Puede presentarse en niños y adultos de cualquier edad, siendo los 30 años la edad media de diagnóstico. La enfermedad afecta tanto a hombres como a mujeres y a personas de todos los grupos raciales y étnicos. Convivir con HPN puede ser debilitante, disminuyendo la calidad de vida. Los síntomas pueden incluir fatiga, dificultad para tragar (disfagia), dificultad para respirar (disnea), dolor abdominal, disfunción eréctil y hemoglobinuria (orina de color oscuro).
La Dra. Mónica Ballesteros, especialista en Hematología y Hemoterapia del Hospital General Universitario Gregorio Marañón de Madrid, manifestó: “ravulizumab proporcionó una inhibición completa del complemento desde la primera infusión tanto en adultos como en niños. Reducir a un máximo de 7 infusiones de mantenimiento al año para pacientes con un peso corporal ≥ 20 kg permite minimizar el impacto de la patología en la vida de los pacientes. En este sentido, según un estudio realizado, el 93% de los pacientes prefirieron ravulizumab al actual inhibidor del complemento”.
Elaboración Agosto 2022
A principios de este año entró en vigor el Reglamento de la UE sobre Evaluación de Tecnologías Sanitarias (ETS), uno de los resultados de la Estrategia Farmacéutica de la UE. Esto supuso un paso importante para mejorar el acceso a las tecnologías innovadoras. Sin embargo, no significa que la legislación se aplique inmediatamente, sino que se ha establecido un periodo transitorio de tres años durante el cual se establecerá un nuevo marco de gobernanza para garantizar la aplicación efectiva en toda la UE a partir de 2025.
El nuevo Reglamento, que ha sido una de las principales prioridades de defensa de EURORDIS, no surge de la nada. Se basa en un sistema de cooperación voluntaria entre los Estados miembros que ha tomado forma a través de iniciativas financiadas por la UE: la Red ETS y las Acciones Conjuntas EUnetHTA financiadas por la UE. La legislación, por tanto, formaliza las asociaciones existentes introduciendo un marco permanente de trabajo conjunto que también abarcará las consultas científicas conjuntas, la identificación de tecnologías sanitarias emergentes y la cooperación voluntaria, así como el trabajo en evaluaciones clínicas conjuntas.
Antes de la primera reunión del 21 de abril del nuevo Grupo de Coordinación de ETS de la UE -un órgano de gobierno cuya composición aún se desconoce-, se aprovechó la oportunidad para volver a lo básico y recordar qué es la HTA, cuál ha sido el papel de la comunidad de pacientes y por qué la aportación de los pacientes es tan fundamental para que el nuevo Reglamento tenga éxito.
¿Qué es la ETS?
De acuerdo con la Organización Mundial de la Salud (OMS), ETS se refiere a la evaluación sistemática de propiedades, efectos, y/o impactos de tecnologías sanitarias. Su objetivo principal es proporcionar evidencia de calidad para apoyar la toma de decisiones y, por lo tanto, mejorar la incorporación de nuevas tecnologías que sean también costo-efectivas, evitando de este modo la incorporación de tecnologías que son de dudoso valor para el sistema de salud.
En la atención sanitaria, la definición de tecnologías sanitarias es bastante amplia, pero suele incluir medicamentos, dispositivos médicos, instrumentos de diagnóstico y procedimientos quirúrgicos, así como medidas de prevención, detección, diagnóstico, tratamiento y rehabilitación de enfermedades.
Consiste en la evaluación sistemática de los efectos y las repercusiones relacionadas con el uso de las tecnologías sanitarias. Sin embargo, la cooperación en materia de las ETS con arreglo al nuevo Reglamento solo afectará a los medicamentos y a los dispositivos implantables e invasivos. Para los pacientes, esto significa que cuando un medicamento obtiene la autorización de comercialización por parte de la EMA (Agencia Europea de Medicamentos), los organismos nacionales de ETS (pagadores) evalúan su efecto terapéutico, sus posibles efectos secundarios, su influencia en la calidad de vida y su forma de administración.
¿Qué ocurrirá ahora?
Las disposiciones del Reglamento serán aplicables a los medicamentos con nuevos principios activos para indicaciones oncológicas y a los medicamentos de terapia avanzada a partir de enero de 2025 y a todos los medicamentos huérfanos a partir de 2028. Una vez que se aplique plenamente en 2030, todos los medicamentos registrados por la Agencia Europea de Medicamentos tendrán que pasar por una evaluación clínica conjunta. Sin embargo, ésta se limitará a examinar únicamente las pruebas clínicas. Las decisiones de fijación de precios y reembolsos, basadas en estas evaluaciones conjuntas, seguirán siendo responsabilidad de los gobiernos nacionales. Puede descargar el reglamento en el siguiente enlace: https://data.consilium.europa.eu/doc/document/ST-5844-2018-INIT/es/pdf
La ministra de Sanidad, Carolina Darias, mantuvo el 9 de junio de 2022 una reunión con el objetivo de compartir las buenas prácticas de nuestro país en el abordaje de las enfermedades raras.
En este encuentro, que tuvo lugar en la sede del Ministerio de Sanidad, han participado representantes de organizaciones de pacientes relacionados con las enfermedades raras procedentes de Colombia, México, Perú, Costa Rica, Panamá, Chile, Paraguay, Argentina, República Dominicana, Brasil, Ecuador, Estados Unidos y Colombia y también, una delegación de la Federación Española de Enfermedades Raras (FEDER), encabezada por su presidente, Juan Carrión.
Darias remarcó el compromiso del Gobierno de España con la mejora en la calidad de vida de las personas que padecen una enfermedad rara, uno de los retos de salud más importantes en la actualidad y, además, señaló la importancia de seguir tejiendo alianzas, que simboliza la esperanza para las personas que padecen alguna enfermedad rara en el mundo. “Tenemos millones de razones para avanzar”, ha subrayado.
En la reunión, los representantes de ALIBER han presentado cómo está la situación en Latinoamérica y las conclusiones del Estudio de Necesidades Socio Sanitarias en los países Latinoamericanos. Además, se ha puesto en común la estrategia de ALIBER y la importancia que ocupa en ella el encuentro internacional sobre enfermedades raras que está previsto celebrar en República Dominicana en el mes de noviembre.
Darias ha recordado que en España hay un total de 110 unidades/CSUR (Centros, Servicios, unidades de referencia del SNS), de 36 centros y de 10 comunidades autónomas que participan desde el 1 de enero en las 24 Redes Europeas de Referencia, todos ellos como miembros de pleno derecho.
https://www.sanidad.gob.es/eu/gabinete/notasPrensa.do?id=5777
Un comité directivo de expertos pulmonares y médicos de atención primaria (PCP) ha publicado un libro blanco que describe los problemas relacionados con los retrasos en el diagnóstico de enfermedades pulmonares intersticiales (EPI), como la fibrosis pulmonar (PF). Reunidos el Colegio Americano de Médicos del Tórax (CHEST) y la Fundación Three Lakes, el comité brinda orientación experta para la iniciativa, Bridging Specialties™: Diagnóstico oportuno para pacientes con ILD, con el objetivo de reducir el tiempo de diagnóstico para enfermedades pulmonares complejas.
La perspectiva clínica se basa en los datos recopilados en las encuestas enviadas a los PCP y neumólogos para evaluar la necesidad de intervenciones, incluidas las herramientas que se pueden usar para ayudar a diagnosticar la FP y otras ILD.
En lo que se refiere al médico de atención primaria, el objetivo de la encuesta fue:
– Evaluar los comportamientos de los médicos de atención primaria en respuesta a un paciente que presenta síntomas inespecíficos
– Medir el conocimiento y las actitudes con respecto a un diagnóstico de FP o fibrosis pulmonar idiopática (FPI)
Para el especialista pulmonar, el objetivo de la encuesta era identificar qué distingue a las EPI de otros problemas pulmonares más comunes.
Según los resultados de las encuestas:
Los PCP y los neumólogos están de acuerdo en que no hay una lista corta de factores que contribuyen a los retrasos en el diagnóstico de la FPI. Superar las barreras es un desafío complejo porque los problemas que provocan los retrasos son multifactoriales.
Los pacientes que presentan síntomas inespecíficos y que pueden ser señales de advertencia tempranas tienen muchas más probabilidades de ser evaluados por afecciones cardíacas, seguidos de EPOC y asma.
Si bien, en general, el 87 % de los PCP intentarán evaluar las causas fundamentales de los síntomas inespecíficos, esa cifra se reduce al 61 % si el paciente ya está recibiendo terapia de inhalación por una afección pulmonar. Esto significa que una minoría sustancial de PCP (39 %) pasará por alto la evaluación de los síntomas para modular la terapia para lo que puede ser un diagnóstico incorrecto.
La tomografía computarizada de alta resolución (HRCT, por sus siglas en inglés) no se ordena universalmente para todos los pacientes. Solo el 62 % dice que ordena una TCAR cuando la radiografía de tórax de un paciente muestra opacidad en el lóbulo inferior y solo el 50 % cuando un paciente tiene crepitantes inspiratorios o algún otro examen pulmonar anormal.
Para obtener más información sobre la iniciativa Bridging Specialties, puedes descargar el documento técnico completo en https://www.chestnet.org/Guidelines-and-Topic-Collections/Bridging-Specialties/Timely-Diagnosis-for-ILD-Patients
Antonio Charrua
Director general de CSL Vifor
¿Nos podría hacer una breve descripción de la compañía? ¿Cuáles con las áreas de especialización en CSL Vifor?
AC: CSL Vifor está desde agosto 2022 integrada en el Grupo CSL que está presente en más de 100 países. Entre sus principales tareas se encuentran la investigación, el desarrollo y la fabricación de productos farmacéuticos. La compañía integra también a Vifor Fresenius Medical Care Renal Pharma y, muy recientemente también la compañía española Sanifit Therapeutics.
Para nosotros es imprescindible que los pacientes se sitúen en el centro de todo lo que hacemos. Trabajamos con médicos, pacientes y grupos de intereses de los pacientes con el fin de abordar necesidades médicas no cubiertas en enfermedades con pocas o ninguna opción terapéutica a través de asociaciones con licencia o desarrollos a nivel interno.
Con cerca de 2.300 empleados a nivel mundial, nos hemos integrado recientemente en la compañía australiana CSL con el fin de mejorar todo ese portfolio y pipeline.
Con cerca de 150 años de experiencia, CSL Vifor se enfoca, sobre todo, en el déficit de hierro, Nefrología y Diálisis. Además, en los últimos años nos estamos enfocando mucho en las enfermedades raras en el ámbito de la Nefrología. Nuestro compromiso en estas áreas terapéuticas es el dónde estamos y el dónde queremos llegar a nivel de desarrollo de estos productos.
¿Nos puede explicar la involucración de CSL Vifor en el área de las EERR y cómo ha sido su evolución? ¿Qué es la vasculitis asociada a ANCA y en qué consiste la terapia oral que la UE ha aprobado para tratar a estos pacientes?
AC: El área de terapias para enfermedades raras en Nefrología está en crecimiento. Nosotros queremos consolidar nuestro compromiso de ofrecer nuevos tratamientos y reforzar al área de enfermedades raras muy centradas en toda la parte nefrología y diálisis.
Estamos trabajando en ayudar a mejorar el tratamiento de la vasculitis asociada a anticuerpos anticitoplasma de neutrófilos, que son un grupo de enfermedades autoinmunes sistémicas y potencialmente mortales que presentan un curso crónico con recaídas. Se trata de una inflamación generalizada de los vasos sanguíneos de pequeño y mediano calibre que afecta de forma severa a los riñones y pulmones.
La EMA y también la Agencia Española han autorizado recientemente Avacopán, que presenta un mecanismo de acción único ya que actúa como antagonista selectivo del receptor C5aR1 (o CD88) e inhibe competitivamente la interacción entre C5aR1 y la anafilotoxina C5a. Esta solución desempeña un papel clave en la inflamación vascular porque esta inhibición selectiva de C5aR1 permite el funcionamiento normal de la cascada del complemento. Una de las ventajas de Avacopán es que es un fármaco oral y se requieren dos dosis al día junto con las comidas.
¿Destacaría algún proyecto que se está impulsando desde CSL Vifor en el ámbito de las enfermedades raras?
AC: Queremos ofrecer acceso a Avacopán a los pacientes españoles y, además, tenemos un programa de acceso temprano para poder facilitar el acceso a pacientes de forma gratuita antes de la comercialización del fármaco. Gracias a esto, los pacientes pueden acceder a este medicamento innovador lo antes posible mientras trabajamos con las autoridades sanitarias en el proceso de reembolso y financiación.
También tenemos una web de divulgación acerca de la vasculitis que permite a profesionales, cuidadores y pacientes conocer más la enfermedad para mejorar la forma de vivir con ella: https://www.myancavasculitis.com/
Además, trabajamos con asociaciones de pacientes como FEDER y la Asociación Española de Vasculitis Sistémica para dar apoyo a las iniciativas que permiten que los pacientes mejoren su día a día y tenemos iniciativas de investigación en todo el entorno sanitario. Por ejemplo, el año pasado lanzamos un proyecto de investigación que hicimos con el IESE sobre la salud en el centro de nuestra sociedad, en el que se discutieron todas estas temáticas.
El ámbito de los medicamentos huérfanos es un área donde las preferencias de los distintos agentes, tales como reguladores, pagadores, clínicos, pacientes y la industria parecen estar más alejadas, ¿cómo cree que se podrían integrar adecuadamente todas ellas?
AC: Con trabajo en equipo y una mayor interacción. Bajo mi punto de vista, una de las grandes lecciones que hemos aprendido de esta pandemia del COVID-19 ha sido la necesidad de que todos los intervinientes trabajen en equipo y de forma coordinada. Como esto fue un éxito y lo conseguimos con cierto nivel de urgencia, si lo planeamos bien, lo podemos hacer mucho mejor.
El objetivo común de todos es escuchar las necesidades de los pacientes e interlocutores; e integrar y aceptar las peculiaridades del desarrollo de los medicamentos huérfanos. Esto significa una mejora en la asistencia de los pacientes y en la detección precoz y permite ofrecer terapias más innovadoras y adecuadas. Es importante destacar que el acceso temprano y los ensayos clínicos son una solución en enfermedades raras y España juega un papel muy importante en el desarrollo de estos ensayos. Para tener una idea, de 197 ensayos clínicos en enfermedades raras, 55 se hacen de pediatría y, esto representa un 20% de todos los ensayos realizados en España. El 90% de estos ensayos son promocionados por compañías farmacéuticas que interconectan a todos los intervinientes para poder aportar soluciones.
Como sociedad deberíamos tener un diálogo más profundo sobre los retos de la investigación y, por supuesto, el acceso a estos fármacos y necesidades de los pacientes. Además, ir de la mano de las autoridades sanitarias para conseguir que la innovación pueda incorporarse a nuestro sistema de salud y que los pacientes tengan acceso, es fundamental.
En su opinión, ¿qué criterios deben tenerse en cuenta a la hora de fijar el precio y reembolso de un medicamento huérfano? ¿Cree que deberían ser diferentes a los de un medicamento no huérfano?
AC: En este caso estamos hablando de un tipo de enfermedad que tiene baja prevalencia, pero un altísimo impacto socioeconómico. Y, por supuesto, hablamos de enfermedades muy graves y crónicas con un gran impacto en el paciente y en su entorno familiar y laboral. Esto debería tenerse en cuenta a la hora de poder definir mecanismos de reembolso y sistemas de financiación, con el fin de medir con mayor exactitud el impacto que van a tener. Es muy importante que se evalúen todos los presupuestos y los métodos de financiación, no solo del medicamento per se.
Es importante tener en cuenta los modelos longitudinales de financiación, ya que las decisiones no deberían ser puntuales. Es decir, a lo largo del tiempo es importante mantener el diálogo con las autoridades sanitarias para ir midiendo estos impactos y, sobre todo, buscar y encontrar soluciones de financiación innovadoras que aporten verdaderamente a los pacientes.
En cuanto a la financiación de MMHH y ultra-huérfanos, ¿qué esquemas cree que son los más adecuados para facilitar el acceso a los mismos? ¿A qué retos se enfrentan los sistemas de salud?
AC: Los retos a los que se enfrentan en los sistemas de salud son mayormente presupuestarios. Es importante saber cómo vamos a poder financiar toda la innovación y cuáles son las soluciones más rápidas. Gracias al avance exponencial de la medicina y a las vacunas del Covid-19, hemos comprobado la gran velocidad a la que se pueden traer soluciones del mercado, en paralelo con la regulación de los medicamentos. Con lo cual, uno de los grandes retos es poder cruzar la velocidad de lanzamiento de nuevos medicamentos con la velocidad regulatoria para que los pacientes tengan acceso. Es importante tener en cuenta que este reto de la parte presupuestaria es de este año 2022. En los últimos 50 años, los gobiernos han podido dedicar más presupuesto al área de la salud y educación.
Desafortunadamente, con la situación de guerra que estamos viviendo, los gobiernos están destinando más presupuesto a defensa y el budget dedicado a educación y salud va a sufrir. Considero que es un gran reto para que todos los ciudadanos, entidades, pacientes, pagadores y profesionales sanitarios puedan trabajar en conjunto y que cada sector se responsabilice de minimizar este impacto. Es importante tener una visión transversal de la carga presupuestaria y tener en cuenta, no solo del coste puntual del medicamento, sino también la carga porque son enfermedades crónicas graves que van a impactar en todo el ecosistema del paciente.
Para resumir, es necesario que la regulación y la velocidad en el lanzamiento de nuevos medicamentos vayan en paralelo para poder gestionar esta restricción de budget dedicado a salud y educación.
Conoce la actividad de la Fundación https://weber.org.es/
Conoce a nuestros patrocinadores:

Contacto: fundacion@weber.org.es
© Copyright - newsRARE