viernes, octubre 23, 2026
More
    Inicio Blog Página 41

    La Comunidad de Madrid habilita un espacio web informativo sobre Enfermedades Raras

    TIPO: Página web

    CATEGORÍA: General

    SUBCATEGORÍA: Información al paciente

    DESCRIPCIÓN: La Comunidad de Madrid, dentro de su Portal de salud, ofrece una nueva página web con información sobre enfermedades poco frecuentes. Este portal se define como un: «espacio de información acerca de las enfermedades poco frecuentes, también conocidas como enfermedades minoritarias o raras», y en él se facilita a los usuarios información de los «centros hospitalarios del Servicio Madrileño de Salud que concentran el mayor número de pacientes según las patologías».

    Si bien cualquier difusión a favor de las enfermedades raras es bienvenida, este portal, aporta un componente de uso práctico de gran valor para los madrileños, ya que permitirá conocer por hospital y por enfermedad el número de pacientes totales, suponiendo esto una gran ventaja para los usuarios, que podrán seleccionar el centro de referencia que más se adapte a sus necesidades.

    El portal cuenta con tres partes fundamentales: la primera, en la que se define qué son las enfermedades Raras, explica concepto y aporta unos datos de información general. La segunda, aporta información sobre enfermedades concretas, se presenta un repositorio alfabético desde Atrofia muscular hasta síndrome de Prader Willi, en el que se aporta una breve definición de cada una de estas enfermedades, con una imagen representativa para cada una. En tercer lugar, en el apartado de enlaces de interés, recoge sitos web de referencia en el ámbito de las enfermedades raras y los medicamentos huérfanos: entre estos se encuentran FEDER, ORPHANET España o el CIBERER, todas ellas, entidades que trabajan para mejorar la calidad de vida de los pacientes y de quienes conviven con estas patologías.

    La esencia de esta iniciativa además está estrechamente ligada con el Plan de Mejora de la Atención Sanitaria a las Personas con Enfermedades Poco Frecuentes de la Comunidad de Madrid 2016-2020, al que este espacio hace referencia expresa.

    ENLACE: Puede accederse a este recurso a través del siguiente link http://www.comunidad.madrid/servicios/salud/enfermedades-poco-frecuentes

    RESULTADOS DEL PROYECTO INNOVCARE

    Octubre de 2018

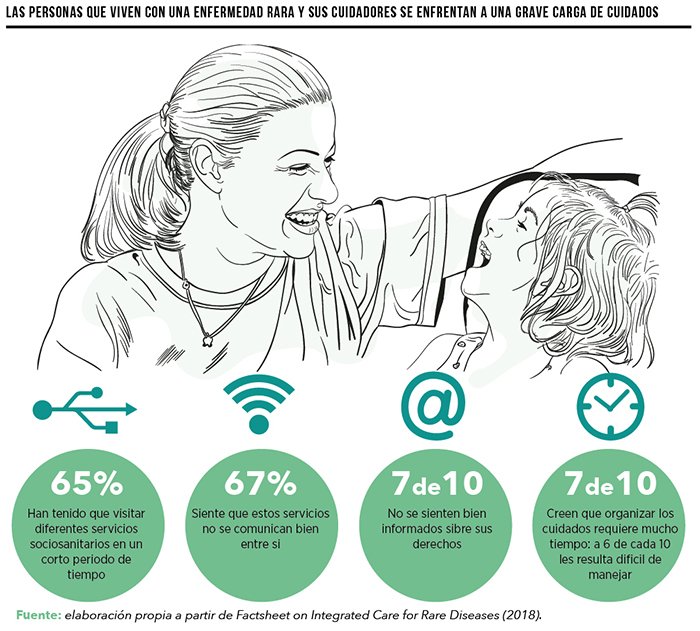
    INNOVCare da voz a las necesidades sociales y cotidianas de las personas que viven con una enfermedad rara y aborda la necesidad de coordinación entre los proveedores de servicios en los Estados miembros de la Unión. El proyecto INNOVCare esuna iniciativa europea, cuyo objetivo es reducir la brecha en la coordinación entre los servicios médicos, sociales y de apoyo. Este proyecto se desarrolla entre los años 2015 y 2018 y ha venido analizando los problemas sociales que enfrentan las personas que viven con enfermedades raras, concluyendo en la necesidad de coordinar servicios hacia una atención integral.

    A continuación, se muestra la hoja informativa sobre atención integrada para enfermedades raras desarrollada durante el Taller de INNOVCare sobre “Avances en la atención integral e innovadora para enfermedades raras y enfermedades complejas”.

    Esta publicación INNOVCare, tiene como objetivo que las personas y familias con enfermedades raras puedan:

    • Sostener su carga de cuidado y ver asegurados los servicios y el apoyo que requieren.
    • Alcanzar una calidad de vida en pie de igualdad con otros ciudadanos.
    • Participar en la sociedad y en el mercado laboral a su máximo potencial.
    • Cumplir plenamente con los derechos humanos fundamentales.Las personas que viven con una Enfermedad Rara y sus cuidadores se enfrentan a una grave carga de cuidados. El proyecto INNOVCare expone 8 conclusiones como resultado de su proyecto, todas ellas, sustentadas y en la misma línea de las Recomendaciones de la Comisión Europea de Expertos en Enfermedades Raras publicadas en 2016.

    Estas conclusiones hacen hincapié en la necesidad de que los organismos nacionales y europeos asignen apoyo financiero y estructural para garantizar la continuidad de la atención integral en enfermedades poco frecuentes. En definitiva, preservar los derechos fundamentales de los pacientes de ER y sus familias, para que puedan equiparar su participación en la sociedad y en el mercado laboral, a cualquier otro ciudadano.

    Por ello, el proyecto INNOVCare pone de relieve la necesidad de impulsar y consolidar las estrategias y planes nacionales e implementar medidas específicas de cuidado integral, con un sistema basado en las personas.

    Una necesidad esta, que tiene especial interés en España pues en 2018 se obtuvo el compromiso, por parte del Ministerio de Sanidad, de reactivar el seguimiento de Estrategia Nacional de Enfermedades Raras, que cuenta ya casi con 10 años.

    Disponible en:

    https://innovcare.eu/wp-content/uploads/2018/08/Integrated_care_for_RD_infographics_FINAL.pdf

    INFORME GENERAL SOBRE ‘EL ESTADO DE LA CUESTIÓN’ SOBRE LAS ACTIVIDADES EN ENFERMEDADES RARAS EN EUROPA

    Julio de 2018

    El objetivo general de estos informes sobre el estado de situación de las actividades relacionadas con las Enfermedades Raras en Europa, es recopilar información válida, detallada y útil para todas las partes interesadas en el campo de las enfermedades raras y los medicamentos huérfanos que se llevan a cabo desde el año 2012. El informe de este año centra su investigación en presentar el contexto general de la política europea, la legislación (incluida también la soft law) a este mismo nivel, las recomendaciones y los proyectos de especial relevancia.

    Este informe se compila utilizando los datos de diversas fuentes como la base de datos Orphanet e información proporcionada directamente por representantes nacionales. Por todo ello, este trabajo proporciona un resumen de alto nivel de las actividades relacionadas con las enfermedades raras en Europa en lo referente a política y desarrollo.

    Este informe general de 2018 aporta una serie conclusiones, que ofrecen una visión optimista de la actual situación de la comunidad de enfermedades raras de Europa. Estas conclusiones son:

    • 25 Estados miembros de la UE han adoptado un plan o estrategia nacional para enfermedades raras, en comparación con los sólo 4 que se implementaban en 2008.
    • En 2016 se aprobaron las Redes de Referencia Europeas (ERN) para enfermedades raras, siendo 24 las ERN que ya están en funcionamiento.
    • La colaboración entre los dominios de“asistencia sanitaria” e “investigación” está aumentando y seguirá creciendo (reforzada, según se anticipa, por el Co-Fondo del Programa Conjunto Europeo para la investigación de Enfermedades Raras).
    • Las organizaciones de pacientes, como EURORDIS, continúan creciendo y desempeñando roles de liderazgo en iniciativas tales como acciones conjuntas, licitaciones y proyectos, lo que impulsa el progreso general de la comunidad de pacientes de EERR.
    • Orphanet sigue recibiendo el apoyo de la Comisión Europea en su camino hacia la sostenibilidad.

    Sin embargo, el informe también destaca una serie de inquietudes, como que después de 3 años del Comité de Expertos en Enfermedades Raras (EUCERD) y 3 años del Grupo de Expertos de la Comisión en Enfermedades Raras (CEGRD), no hay un órgano de reemplazo para cumplir con este papel. Destaca, además, que, si bien las ERN desempeñan un papel fundamental, no se puede esperar razonablemente que tengan un impacto en todos los aspectos de las políticas europeas para enfermedades raras. Otra preocupación es que no hay planes para ninguna acción conjunta futura en el campo de la política de enfermedades raras (aunque las Acciones conjuntas en otras áreas, como las desigualdades de salud y la eSalud, han comenzado operaciones recientemente), lo que dificulta la participación de los interesados en la planificación estratégica.

    Este informe cuenta con una extensión de 103 páginas divididas en 13 secciones que repasan el contexto político, a diferentes niveles (en Europa y otras regiones), los recursos especializados (ERNS, laboratorios clínicos), los registros en EERR, las principales aportaciones en investigación en este campo, las novedades en medicamentos huérfanos, o un informe sobre Orphanet.

    Disponible en:

    http://www.rd-action.eu/wp-content/uploads/2018/09/Final-Overview-Report-State-of-the-Art-2018-version.pdf

    INFORME SOBRE MEDICAMENTOS HUÉRFANOS APROBADOS POR LA COMISIÓN EUROPEA ENTRE 2012 Y 2016. ANÁLISIS DE LA SITUACIÓN DE PRECIO Y REEMBOLSO EN ESPAÑA.

    Abril de 2018

    Objetivo

    El informe, cuyo título original inglés es «European Commission approved Orphan Drugs between 2012 & 2016: analysis of P&R situation in Spain» persigue tres objetivos fundamentales. El primero, identificar la situación de precio y financiación en España de los medicamentos huérfanos aprobados entre 2012 y 2016. El segundo objetivo es identificar y describir las variables clínicas, económicas e institucionales para cada medicamento huérfano aprobado. Y el tercero, analizar estas mismas variables, y su relación con el proceso de precio y reembolso de cada uno de estos medicamentos huérfanos.

    Metodología

    Para la identificación de los MMHH aprobados se consulta en febrero de 2017 la web de la EMA. Su situación actual de precio y reembolso, se extrae de las siguientes fuentes: CIMA (centro de información de medicamentos de la AEMPS), web de la AEMPS (Agencia Española del Medicamento y Productos Sanitarios), Botplus (plataforma online de pago del Colegio Oficial de Farmacéuticos) y web del Ministerio de Sanidad. Además, se identifican las 3 categorías que se dan en el proceso de P&R en España: 1 aprobado, 2 en proceso, y 3 rechazado.

    De esta búsqueda y categorización, surge el algoritmo utilizado en el estudio.

    En una siguiente fase, se procede a identificar y describir las variables clínicas, económicas e institucionales a analizar. Éstas quedan definidas en la tabla que se muestra a continuación

    Resultados

    Como principal resultado, se obtiene el número de medicamentos huérfanos aprobados entre 2012 y 2016 por la Comisión Europea, con autorización en España, según su situación de P&R.

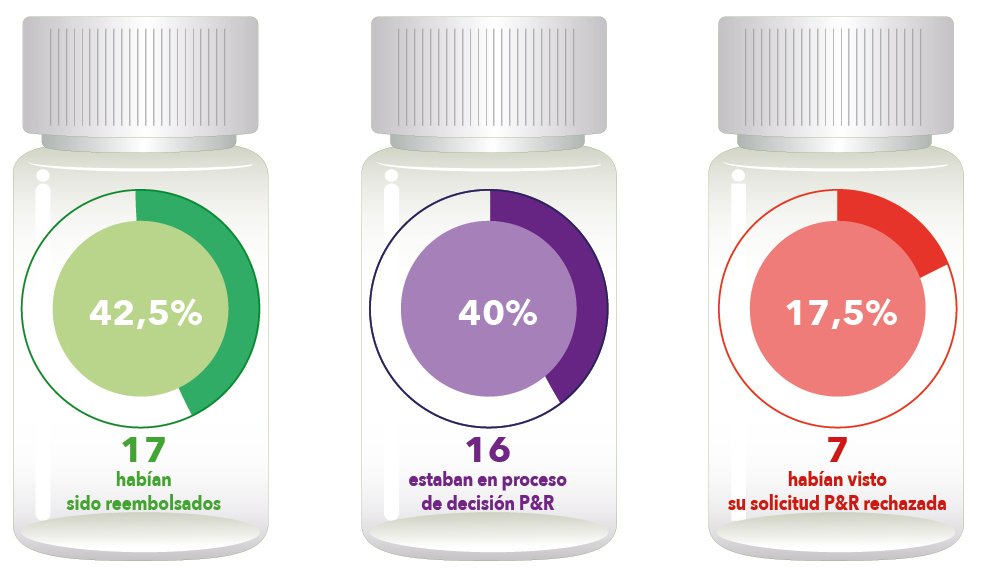
    Los resultados muestran que el estatus es el siguiente: de los 40 medicamentos huérfanos estudiados, 17(42,5%) han obtenido P&R en España, 16 (40%) se encuentran aún en este proceso y 7(17,5%) han sido rechazados.

    Gracias a este análisis, se obtiene también la media de tiempo (18,4 meses) en el periodo comprendido entre 2012-2016, desde la aprobación en la CE hasta su P&R en España. En cuanto a la media de tiempo en el mercado español desde la autorización hastala aprobación de P&R, es de 12,8 meses, mientras que la media de tiempo para este mismo proceso, cuando el resultado es negativo, es de 13 meses.

    El análisis demuestra que hay una significativa reducción del periodo comprendido entre la aprobación por la CE y la autorización de la Aemps en este periodo, de hecho, disminuye de los 17-20 meses en 2012 a los 1,3-2 meses en 2016.

    En cuanto al análisis de las variables clínicas, se identifica que 18 de los 40 fármacos autorizados (un 45%) están indicados para oncología (10 con precio y reembolso aprobado); 24 de estos fármacos cuentan con alternativa terapéutica; 13 de ellos van dirigidos a enfermedades ultra-raras (4 con precio y reembolso aprobado), y 24 a raras.

    Por último, en cuanto a las variables institucionales se expone que 21 de los 40 casos disponían de un informe de posicionamiento terapéutico, con opinión positiva en 17 de ellos (15 de ellos reembolsados) y negativa en 4. Otros 11 están en pleno proceso de elaboración y hay 8 que, si bien han sido aprobados por la Comisión en el periodo 2012-2013, no cuentan con IPT.

    Limitaciones del estudio

    El estudio presenta muchas limitaciones, fundamentalmente, ligadas a la disponibilidad de la información, especialmente, a aquélla que tiene que ver con los procesos regulatorios de P&R en España. Por ejemplo, no existe información explícita disponible sobre la decisión de rechazo de P&R. De la misma forma, los acuerdos de precios reales en España no son tampoco transparentes y los precios listados en las bases de datos disponibles no reflejan las negociaciones de precios, que pueden reducir el precio real reembolsado hasta un 50%.

    En cuanto a Las variables clínicas, no fue posible realizar una clasificación con criterios uniformes para todos los diferentes tipos de MMHH y enfermedades e igualmente, muchos de los datos sobre prevalencia para EERR en España, o bien no son muy accesibles o bien no existen.

    Además, El IPT no se introdujo en España hasta 2013, por lo que el análisis de IPT no se pudo realizar en todos los MMHH.

    Conclusiones

    El estudio concluye que, pese a ciertos condicionantes, los procesos de aprobación y fijación de P&R en España, se han reducido, lo que supone la mejora del tiempo de incorporación al mercado de los medicamentos huérfanos.

    Disponible en:

    http://www.omakaseconsulting.com/wp-content/uploads/2018/03/omakase-lab-1-2018-pr-orphan-drugs.pdf

    INOTERSEN (TEGSEDI®) PARA EL TRATAMIENTO DE LA AMYLIODOSIS TRANSTIRETINA HEREDITARIA (HATTR)

    10 de julio de 2018

    Tegsedi® (inotersen) recibió la autorización de comercialización de la Comisión Europea (CE) para el tratamiento de la polineuropatía en estadio 1 o en estadio 2 en pacientes adultos con amiloidosis transtiretina hereditaria (hATTR). La amiloidosis por hATTR es una enfermedad hereditaria, progresiva y fatal para la cual las opciones de tratamiento son muy limitadas.

    La formación anormal y la agregación de la proteína transtiretina (TTR) dan como resultado depósitos de amiloide TTR en todo el cuerpo y es la causa subyacente de la amiloidosis hATTR. Tegsedi® está diseñado para bloquear la producción de la proteína TTR. En el estudio NEURO-TTR, el tratamiento con Tegsedi® produjo reducciones sustanciales en los niveles de la proteína TTR independientemente del tipo de mutación o estadio de la enfermedad.

    Tegsedi® es el primer y único tratamiento terapéutico dirigido a ARN aprobado para pacientes con amiloidosis por hATTR. Con el parto subcutáneo, Tegsedi® pone el tratamiento en las manos de los pacientes, al tiempo que aporta beneficios significativos que se muestran en el estudio NEURO-TTR tanto en las medidas de neuropatía como en la calidad de vida de las personas que viven con esta enfermedad grave y mortal. Este medicamento permitirá que las personas y sus familias afectadas por esta enfermedad avancen con sus vidas.

    El tratamiento debe iniciarse y permanecer bajo la supervisión de un médico con experiencia en el tratamiento de pacientes con amiloidosis transtiretina hereditaria.

    CICLOSPORINA (VERKAZIA®) PARA EL TRATAMIENTO DE LA QUERATO- CONJUNTIVITIS VERNAL GRAVE (VKC) EN NIÑOS Y ADOLESCENTES

    6 de julio de 2018

    La Agencia Europea de Medicamentos (EMA) recomendó conceder una autorización de comercialización en la Unión Europea (UE) para Verkazia® (ciclosporina), un medicamento que trata la queratoconjuntivitis vernal grave (VKC), una forma rara de alergia ocular crónica que puede provocar úlceras corneales y pérdida de la vista en niños a partir de cuatro años y adolescentes.

    La VKC, también conocida como catarro de primavera, se caracteriza por una inflamación crónica de la conjuntiva (membrana que cubre el párpado y cubre el globo ocular) y la córnea (tejido transparente en la parte frontal del ojo que protege las estructuras más profundas). Esto conduce tanto al enrojecimiento como a la descarga de líquidos, picazón, dolor y sensibilidad a la luz. Las formas graves y crónicas de la enfermedad, si no se tratan, pueden ocasionar complicaciones que conducen a una pérdida de visión irreversible. La VKC se presenta principalmente en niños pequeños y adolescentes con otras afecciones alérgicas, como el eccema y el asma.

    Existe la necesidad de tratamientos adicionales porque las terapias actualmente autorizadas no siempre son efectivas o adecuadas para controlar la VKC grave.

    Por ejemplo, los corticosteroides, a menudo se usan en enfermedades moderadas a graves con síntomas persistentes, pero los efectos secundarios cuando se toman durante un período prolongado, incluida la formación de cataratas, son una limitación importante de esta opción de tratamiento. Verkazia® ofrece un enfoque de tratamiento alternativo basado en gotas para los ojos que contienen ciclosporina, que regulan el sistema inmunológico para limitar el progreso de enfermedades autoinmunes como las alergias.

    La recomendación del Comité de Medicamentos de Uso Humano (CHMP) de la EMA se basa principalmente en los datos de un ensayo clínico de fase III en 169 pacientes con VKC grave. El estudio mostró que, después de cuatro meses, más pacientes tratados con Verkazia que con placebo tuvieron una mejoría en la salud de la córnea y no necesitaron más corticosteroides. Después de cuatro meses de tratamiento, todos los síntomas principales de VKC estudiados (sensibilidad a la luz, picazón, lagrimeo y descarga de moco) mejoraron.

    RUCAPARIB (RUBRACA®) PARA EL TRATAMIENTO DEL CÁNCER DE OVARIO, TROMPAS DE FALOPIO Y PERITONEO, CON MUTACIONES (BRCA)

    24 de mayo de 2018

    Rubraca® ha sido designado como monoterapia y está indicado para mujeres (adultas) que padecen cáncer de ovario, de trompas de Falopio o de peritoneo (de alto grado). Estas pacientes deben tener mutaciones (defectos) en los genes conocidos como BRCA y su cáncer debe responder al tratamiento con medicamentos a base de platino (otro tipo de medicamento contra el cáncer). Rubraca® es para pacientes que ya han recibido al menos dos tratamientos con medicamentos a base de platino, pero ya no pueden continuar con su consumo.

    Rucaparib es un inhibidor de PARP utilizado como agente anticancerígeno, siendo un fármaco de primer nivel dirigido a la enzima reparadora del ADN poli-ADP ribosa polimerasa-1. El principio activo de Rubraca®, rucaparib, bloquea la actividad de una familia de proteínas llamadas poli (ADP-ribosa) polimerasas (PARP) que ayudan a reparar el ADN dañado en las células (tanto las células normales como las cancerosas). En las células normales hay un mecanismo alternativo para reparar el ADN, pero este mecanismo alternativo no funciona correctamente en las células cancerosas con mutaciones en los genes BRCA. Por lo tanto, cuando las proteínas PARP se bloquean, el ADN dañado en estas células cancerosas no se puede reparar y, como resultado, las células cancerosas mueren.

    La eficacia de Rubraca® se demostró en dos estudios que incluyeron 106 pacientes con cáncer de ovario y mutación BRCA cuyo cáncer había reaparecido después de al menos 2 tratamientos de cáncer anteriores, incluido en muchos casos el tratamiento con medicamentos a base de platino, todos los pacientes recibieron Rubraca solamente.

    Los resultados combinados de los dos estudios en curso mostraron que de los 79 pacientes cuya enfermedad respondió a los medicamentos basados en platino, el 65% (51 pacientes) tuvieron una respuesta al tratamiento con Rubraca® y la respuesta duró en promedio 294 días (alrededor de 10 meses).

    GEMTUZUMAB OZOGAMICINA (MYLOTARG®) PARA EL TRATAMIENTO DE LA LEUCEMIA MIELOIDE AGUDA (LMA)

    19 de abril de 2018

    La Comisión Europea ha aprobado Mylotarg® (gemtuzumab ozogamicina), indicado en combina- ción con daunorubicina (DNR) y citarabina (AraC) para el tratamiento de pacientes a partir de los 15 años de edad con leucemia mieloide aguda (LMA) CD-33 positiva ‘de novo’ no tratada previamente, excepto la leucemia promielocítica aguda (LPA). Mytolarg® es la primera y única terapia para la LAM aprobada en la Unión Europea (UE) que se dirige al CD33, un antígeno expresado en las células de la LAM en hasta el 90% de los pacientes.

    La LMA es un cáncer de sangre y médula ósea potencialmente mortal que avanza rápidamente. Si no se trata, los pacientes con LMA mueren en cuestión de meses, si no semanas, a causa de su enfermedad. La LMA es el tipo más común de leucemia aguda en adultos y representa aproximadamente el 80% de todos los casos de leucemia aguda. Se espera que alrededor de 16.800 personas sean diagnosticadas con LMA en Europa cada año. El objetivo del tratamiento de la LAM es que el paciente logre una remisión completa y prolongada. Los períodos más largos de remisión antes de la recaída, se asocian con mejores resultados a largo plazo para los pacientes. Por lo tanto, los medicamentos que demoran el tiempo hasta que la enfermedad regresa y prolongan la vida, pueden proporcionar un beneficio clínico significativo.

    Juan Fuertes – El acceso a los medicamentos huérfanos desde la perspectiva del paciente

    Juan Fuertes


    Managing Director PHA Europe.

    ¿Desde su perspectiva y experiencia como representante de pacientes y familiares que padecen alguna enfermedad rara, cuáles cree que son los principales obstáculos con que se encuentran los pacientes a la hora de acceder a un medicamento huérfano?

    JF. En primer lugar, tenemos que ser conscientes de que la investigación y desarrollo de medicamentos huérfanos es un campo en el que aún queda mucho por mejorar. De hecho, la mayor parte de los pacientes con enfermedades raras se enfrentan a un obstáculo insalvable: “no existe tratamiento”.

    A partir de ahí, surge otro problema que tiene que ver con los incentivos a la investigación. No hemos logrado aún crear un sistema en el que los incentivos conduzcan a medicamentos asequibles después de su aprobación. Esto hace que se produzcan desigualdades en el acceso tanto entre países de la Unión Europea como entre regiones dentro de un mismo territorio nacional. Son inexplicables, desde un punto de vista ético, la inequidad y la desigualdad que se generan por el peso presupuestario de los medicamentos huérfanos en las finanzas de los centros.

    El paciente generalmente no está al tanto de los procesos de negociación de precio. Dependiendo de la enfermedad y los fármacos disponibles para tratarla, lo que se encuentra el paciente es que le dan la medicación en función del coste, no en función de la eficacia. Su criterio al evaluar si el fármaco es el adecuado para su caso concreto no es tenido en cuenta. La percepción de los pacientes es que la respuesta que reciben son evasivas, o un simple «este es el fármaco que puedo prescribir y no te doy opción», aunque la haya.

    Al estar al final de la cadena, el paciente es un sujeto pasivo que depende de la voluntad de las agencias de evaluación de tecnologías sanitarias, los presupuestos del Estado, los presupuestos autonómicos y los presupuestos del propio hospital donde recibe el tratamiento. Tampoco se habilita la posibilidad de que el paciente pueda recibir la medicación en otro centro donde sí se ha aceptado incluir todo el abanico de opciones farmacológicas si es que su enfermedad rara tiene la ventaja de tener varios medicamentos.

    Como sabe, la designación y autorización de comercialización de los medicamentos huérfanos se realiza a nivel europeo mediante procedimiento centralizado. Sin embargo, su posterior evaluación del valor terapéutico, precio y reembolso corresponde a cada país miembro. En este sentido, ¿cree que existen diferencias significativas entre los estados miembros de la UE en cuanto al acceso efectivo y la utilización de los medicamentos huérfanos? ¿Cómo se sienten los pacientes al respecto?

    JF. Hay un concepto que muchos no alcanzamos a entender. ¿No tenemos un mercado único?

    Es inaceptable el comportamiento por parte de los Estados Miembro de la Unión Europea en el que, en vez de buscar criterios de convergencia y facilitación de estándares únicos en el campo de la salud, lo que procuran es defender sus intereses particulares.

    A título personal, me duele cuando escucho el razonamiento según el cual no hay compañía farmacéutica que pueda proveer la cantidad necesaria para abastecer a la totalidad del territorio de la UE. Se pueden negociar soluciones que afectarían positivamente tanto a la economía nacional como a la de las compañías. Por ejemplo, considero que un economista podría calcular (si hubiera transparencia en el coste de investigación, producción y distribución) dónde están los puntos de máximo aprovechamiento de la economía de escala y negociar con las compañías que correspondiera la inversión por parte de países en posicionamientos geográficos estratégicos para poder invertir en plantas de producción con el final de abastecer a la región. Esto crearía empleo, abarataría los costes de producción en el medio plazo, generaría ingresos adicionales al poseedor de la patente, bajaría el precio de la unidad del medicamento, generaría ingresos por impuestos al país que tuviera la nueva planta, disminuiría los costes de distribución, dificultaría la competencia por parte de los productores de medicamentos genéricos al finalizar la protección de la patente etc. Un poquito de visión, en este sentido, por parte de las compañías farmaceúticas en términos de investigación y una mayor comprensión de la cooperación dentro del mercado Europeo nos podría llevar a una situación óptima o, al menos, muy mejorada.

    Mientras tanto, nos centramos en discusiones sobre evaluación de tecnologías sanitarias y no buscamos métodos más eficaces que tengan en cuenta elementos fundamentales como las horas de trabajo que no se perderán gracias a la nueva tecnología o el valor del tiempo y el esfuerzo que los cuidadores se ahorrarán al verse reducida la dependencia y la vulnerabilidad de los pacientes que sufren discapacidades según el tipo y la progresión de la enfermedad. Tampoco se valora el coste para el paciente que muchas veces tiene que pagar de su bolsillo terapias específicas o elementos como gasas y otros fungibles que no son cubiertos por la seguridad social.

    ¿Cómo cree que se sitúa España? ¿Qué aspectos cree que deberían mejorarse?

    JF. Creo que España no está mal con respecto a la media Europea. Dicho esto, la media europea no es suficientemente buena. Tenemos los mismos problemas de falta de equidad y desigualdad, en el acceso a unos cuidados de salud de calidad, tanto entre comunidades autónomas como entre los Estados Miembro. También hay desigualdades en el precio de los medicamentos porque depende de la cantidad que se compra en cada hospital y la variación es enorme. En definitiva, falta coordinación, falta que el palentino tenga los mismos derechos y oportunidades que el valenciano o el sevillano. Y, lo que falta por encima de todo, es lavisión a largo plazo; pensar en el beneficio de la inversión por encima del ahorro cortoplacista, el impacto electoral o el interés de partido.

    El derroche es un mal mayor en el sistema de salud español. La falta de control y la evaluación de las gestiones autonómicas es descorazonadora.

    Igual que los sistemas de pensiones deben ser objeto de pacto, la salud no puede depender de vaivenes políticos. El interés y la salud del ciudadano están por encima de otros intereses como el de fomentar la contratación de seguros privados de salud. El sistema de seguridad social que se creó en España asume la responsabilidad de garantizar el derecho a la salud, no se puede transferir esa responsabilidad moral y financiera a la capacidad de compra del individuo, eso es algo que me resulta inmoral.

    ¿Podría contarnos cómo ha sido la participación de EURORDIS en el Comité de Medicamentos Huérfanos de la Agencia Europea de Medicamentos (COMP)? ¿Cuáles han sido las principales contribuciones de EURORDIS en los últimos años en relación al acceso a los medicamentos huérfanos?

    JF. Siento el mayor de los respetos y una absoluta admiración por el trabajo de Eurordis. Desde su creación ha conseguido grandes logros en todos los aspectos de la salud dentro del marco de las enfermedades raras. Gracias a ellos, los pacientes tienen representación en la EMA, no solo en el COMP, también en PCWP, PDCO y CAT.

    También gracias a Eurordis se ha establecido un diálogo en materia de precios, se han impulsado planes nacionales (que desgraciadamente no han llegado muy lejos por falta de voluntad política), se han creado mecanismos para acelerar procesos de aprobación, se ha incorporado a la comunidad de pacientes en los procesos de evaluación de tecnologías sanitarias…

    Una de las novedades que ha sido impulsada por Eurordis ha sido la creación de las Redes Europeas de Referencia (ERNs). Es un paso adelante en acercar a todos los pacientes independientemente de su situación geográfica a una atención de mayor calidad. Dentro de estas redes, viaja el conocimiento, eventualmente pueden viajar los pacientes y no viajan las prescripciones. Volvemos a chocar con el principio de no injerencia y la responsabilidad individual de los Estados Miembro en introducir o no los tratamientos en el sistema de reembolso. Pero esto tiene que cambiar. No puede ser que los ERNs pasen de ser la gran esperanza de los pacientes con enfermedades raras en el impulso de la mejora de la calidad del manejo clínico, el conocimiento y la investigación, a ser el escaparate donde te muestran con luces y guirnaldas lo que necesitas mientras ves que la dispensación está restringida a pacientes “privilegiados” cuyos gobiernos han aprobado ese gasto.

    Eurordis ha conseguido que se sepa que las enfermedades raras existen y ha conseguido que el peso agregado de todas haga posible el progreso y el cambio a nivel europeo.

    EURORDIS ha publicado distintas encuestas sobre el acceso real a los medicamentos huérfanos en la UE. ¿Cuáles han sido las principales necesidades identificadas?

    JF. Rare Barometer es el mejor instrumento de medición del que disponemos en enfermedades raras. La última publicación sobre acceso es preocupante. En el espacio de dos años (2015-16), un 47% de los que participaron en el estudio informaron de un empeoramiento en el acceso a los cuidados de salud. Los obstáculos financieros estaban como segunda explicación respondiendo al 29% de la suma de las causas, debido a los altos costes y al reembolso insuficiente (22%) o por tener que adelantar el pago con largas esperas para el reembolso (7%).

    Para finalizar, bajo su perspectiva, ¿cuáles son los principales retos de futuro para los pacientes y la sociedad en general en torno a facilitar el acceso a los medicamentos huérfanos?

    JF. El gran reto es la sostenibilidad del sistema de salud. No hay solución si no es desde la política y la cesión de competencias. Es imperativo que los centros de referencia tengan la financiación correcta para atender los casos de alta especialización y complejidad de modo que los costes de estos cuidados de salud se reduzcan gracias a la buena gestión de los recursos. Las comunidades autónomas tienen el deber de facilitar el traslado de los casos hacia los centros de alta especialización en vez de intentar mantenerlos en su territorio para evitar pagos a otras comunidades.

    Hay que empezar a reducir la medicina que se practica para proteger al médico en vez de para atender las necesidades de los pacientes. El derroche en pruebas innecesarias es un agujero negro financiero y aumenta las listas de espera. Tenemos excelentes profesionales con un altísimo compromiso y es a esos a los que hay que proteger e incentivar. Paralelamente, hay que dejar de proteger a los profesionales que no tienen el nivel necesario y abusan del sistema no cumpliendo con sus horarios, igual que a aquellos que ejercen en las consultas de la seguridad social como si se tratara de un nivel de atención de segunda clase.

    El sistema de salud es sostenible con una buena interrelación entre los distintos ministerios. La prevención y el buen uso de los servicios se hacen desde la educación, la protección del paciente se hace desde el poder legislativo y desde los tribunales. El Ministerio de Trabajo debe fomentar políticas de empleo en las que se atienda a la calidad del mismo, no simplemente al descenso de número de parados a base de proporcionar trabajos de diez horas semanales, mal pagados y no contributivos a las arcas del Estado. La financiación de la seguridad social viene de nuestros salarios, no se puede fomentar la creación de mano de obra barata y pretender que los presupuestos generales del Estado puedan responder a los estándares de una nación civilizada.

    Las enfermedades raras tanto en atención como en financiación de medicamentos no son una carga en el sistema de salud. El reto es que los gobiernos asuman que su obligación es velar por el bien de la población y pongan lo necesario para cumplir con los compromisos adquiridos como es la cobertura universal, la salud como derecho, el concepto de salud amplio y no solo como ausencia de enfermedad.

    Las organizaciones de pacientes tienen que ser empoderadas y recibir financiación que les permita profesionalizarse de modo que se puedan librar de la sospecha de ser manipuladas por la industria farmacéutica. Mientras se deje que la sociedad civil sobreviva como pueda, sin una financiación que permita un nivel aceptable de independencia, la participación del paciente permanecerá durante muchos años a nivel simbólico, porque los reguladores y los pagadores no nos tienen en cuenta, en vez de vernos como aportadores de valor añadido.

    Ma Carmen Basolas – El acceso a los medicamentos huérfanos desde el punto de vista de la industria

    Ma Carmen Basolas


    Technical, Medical and Institutional Affairs Manager. Chiesi España.

    Uno de los principales retos en el ámbito de los MMHH es su acceso efectivo por parte de los pacientes. Según su experiencia¿Cómo cree que es la situación actual en España? ¿Qué cree que funciona bien y qué cree que está fallando?

    CB. A pesar de las conclusiones establecidas por el Reglamento (CE) no 141/2000 que prevé que cuando un medicamento es autorizado por la Agencia Europea del Medicamento (EMA), queda autorizado automáticamente en todos los países miembros, esta normativa no contempla las políticas de acceso, que son competencia exclusiva de los Estados Miembros y de las Regiones, como por ejemplo la decisión de financiación y precio, evaluación de tecnologías y condiciones de utilización.

    En la práctica, la diferente regulación entre territorios ha dado lugar a situaciones de inequidad y diferencias entre países y regiones. En España, se ha detectado que, durante los últimos años, se ha producido un alarmante descenso en los medicamentos huérfanos (MMHH) que llegan al mercado, debido a la decisión por parte de la Comisión Interministerial de Precios de Medicamentos (CIPM) de no financiar un gran número de ellos. Además, la existencia de los Comités Autonómicos de Evaluación (CAE) e innumerables comités hospitalarios que re-evalúan el fármaco y sus condiciones de uso, tiene como consecuencia que se establezcan criterios de acceso distintos.

    Estas diferencias en la disponibilidad de medicamentos, ha motivado que muchos afectados por enfermedades raras tengan que enfrentarse a graves dificultades para acceder a la medicación que necesitan.

    AELMHU realizó un estudio que recogía los datos de estos medicamentos durante el periodo de 2002 a 2016 y cabe señalar los siguientes puntos:

    • España autoriza un 25% de MMHH menos y comercializa un 46% de MMHH menos que la UE.
    • España tarda una media de 11 meses desde que la AEMPS otorga el CN a un MMHH hasta la comercialización.
    • Entre 2012-2015 de los 44 MMHH autorizados por la EMA, 13 (29,5%) han obtenido P&R y entre 2002-2011 de los 42 MMHH autorizados por la EMA obtuvieron P&R 38 (90,47%).
    • Entre 2012-2015, 9 (20,45%) MMHH fueron no financiados y entre 2002-2011 fueron 2 (4,7%).
    • Entre 2012-2015 el número de MMHH pendientes de decisión de P&R eran 11 (25%) y 2 (4,7%) en el periodo 2002-2011.
    • De los 11 MMHH no oncológicos evaluados, se han comercializado 11 en Reino Unido, 8 en Francia, 5 en Italia y 1 en España.
    • El acceso al mercado de los 11 MMHH en que se evaluó el coste farmacológico, posibilitarían el tratamiento en tres años del 87% de los 3.800 pacientes máximos a tratar.
    • El coste farmacológico de los 11 MMHH a tres años estaría entre el 0,10-0,21% del gasto sanitario directo global español.
    • El impacto económico de los 11 MMHH a tres años estaría entre el 1,0-1,9% del gasto farmacéutico hospitalario total. La mayor parte de los artículos encontrados considera que los criterios de coste efectividad no deben ser los únicos utilizados para justificar la financiación de un medicamento huérfano, si bien existe un debate sobre los criterios adicionales concretos a considerar. La decisión podría basarse en argumentos de índole humanística (justicia, equidad, regla de rescate), clínica (gravedad de la enfermedad, disponibilidad de alternativas terapéuticas, cambio del curso de la enfermedad) y económica (coste de oportunidad, impacto presupuestario, sostenibilidad del sistema).

    La mayor parte de los países desarrollados basan la financiación de los medicamentos huérfanos en ciertos criterios adicionales, con el fin de acelerar el acceso a los mismos por parte de los pacientes con enfermedades raras, sobre todo si ésta es grave, carece de alternativas terapéuticas y afecta a un número reducido de personas. Tanto el debate teórico como la práctica real sugiere que el criterio de eficiencia no es ni debe ser el único para decidir la financiación pública de los medicamentos huérfanos. Se están introduciendo nuevos instrumentos de financiación y debatiendo distintos esquemas de decisión multicriterio para ayudar a conciliar las preferencias sociales con la sostenibilidad del sistema sanitario.

    ¿Qué cree que debemos aprender de los países de nuestro entorno?

    CB. Los MMHH suponen solo el 10% del total de medicamentos autorizados por la (EMA), éstos representan el 57% del total de autorizaciones condicionales y el 67% de las autorizaciones excepcionales, lo que da idea de la laxitud aplicada.

    Los países que no utilizan un análisis formal de coste-efectividad (España, Francia, Italia) han sido tradicionalmente más flexibles sobre la evidencia exigida a los MMHH, y ocasionalmente les han permitido fuentes de evidencia distinta de los ensayos clínicos. En Alemania, aunque la regulación no permite modificar las bases de la evidencia, bajo ciertas circunstancias se aceptan intervalos de confianza más amplios.

    Por su parte, en general los países con procesos formales de evaluación económica (RU, Suecia, Holanda) no permiten a los MMHH rebajar los requerimientos sobre evidencia, ya que existen herramientas para manejar la incertidumbre, aunque en la práctica han hecho excepciones. En RU, cuanto mayor sea el impacto presupuestario del MH, más robusta debe ser su evidencia clínica. Holanda permite ciertas excepciones cuando hay datos insuficientes sobre su efectividad, pero se solicita un análisis de impacto presupuestario de la implementación en el país. En Suecia, cuando la población a tratar es reducida, se acepta un mayor grado de incertidumbre en la evidencia clínica.

    En general, a la hora de decidir su financiación pública, los MMHH son sometidos a los mismos procesos de decisión que el resto de medicamentos. En los países donde formalmente no se requiere una evaluación económica del fármaco para decidir su reembolso, tampoco a los MMHH se les exige un análisis formal de coste-efectividad (o utilidad). Algunos autores reclaman que el método real de evaluación es a menudo opaco, a pesar de los esfuerzos realizados para dotar al proceso de más transparencia.

    Por su parte, los países con sistemas formales de evaluación económica de los nuevos medicamentos, como por ejemplo Suecia, Holanda, el Reino Unido o Canadá, también someten a los medicamentos huérfanos al análisis coste-efectividad o coste-utilidad, si bien son más laxos con los umbrales de aceptación de coste por AVAC y en ocasiones les aplican criterios adicionales. Así, en Suecia se han llegado a aprobar medicamentos huérfanos con umbrales de aceptabilidad por encima de los 90.000 €/AVAC, por lo que claramente la decisión se fundamentaba en factores distintos al de coste-efectividad.

    Su compañía ha firmado un convenio de colaboración con un grupo de hospitales para facilitar el acceso a una terapia huérfana. ¿Puede contarnos más sobre esta iniciativa y sobre sus resultados esperados? ¿Cree que sería interesante extrapolar este tipo de experiencias a otros ámbitos de las enfermedades raras?

    CB. Chiesi España y HM Hospitales han firmado un convenio marco de colaboración con el objetivo de elaborar e implementar un plan de desarrollo y mejora en la eficiencia de los procesos de prestación asistencial a la población atendida en los centros del Grupo Hospitalario.

    Fruto de este acuerdo marco, la primera acción es que HM Hospitales va a disponer para España, del primer medicamento con células madre aprobado en Europa. Más concretamente, del medicamento Holoclar®, que permite a los pacientes que padecendeficiencia de células madres limbares (LSCD) reparar el daño producido en la superficie del ojo debido a quemaduras oculares por agentes físicos o químicos.

    El acuerdo alcanzado con HM Hospitales refuerza el compromiso de Chiesi por ofrecer soluciones innovadoras que mejoren la calidad de vida de las personas. Gracias a este acuerdo tenemos la oportunidad de aplicar conjuntamente algunas de nuestras innovadoras soluciones terapéuticas en la práctica clínica diaria para que los pacientes puedan beneficiarse lo antes posible.

    Holoclar® supone una “innovación disruptiva” ya que consigue reparar la superficie ocular dañada por quemaduras. Hasta la fecha los pacientes con cierta patología corneal carecían de células madre limbares, que actúan como un sistema de regeneración reemplazando a las células corneales externas cuando se dañan y cuando envejecen, lo que llevaba a la ceguera completa por opacidad corneal. Gracias a Holoclar®, un medicamento de terapia avanzada denominado ingeniería tisular, se logra sustituir las células dañadas del epitelio de la córnea, ya que se toman células del limbo sanas del paciente, ubicado en el borde de la córnea, y después se cultivan en los laboratorios de Holostem Terapie Avanzate, primera compañía biotecnológica dedicada exclusivamenteal desarrollo de terapias avanzadas y que es un spin off entre la universidad de Modena y Reggio Emilia con el Grupo Chiesi y se reimplantan, produciendo una recuperación de la transparencia corneal.

    Con este acuerdo, Chiesi España y HM Hospitales crean un marco operativo de excelencia e innovación que se circunscribe a áreas terapéuticas de mutuo interés como es la oftalmología, creando, de este modo, un ecosistema en el que los últimos avances en la práctica sanitaria repercutan directamente en una mejora en la calidad y excelencia asistencial para toda la población, tanto en la eficiencia de los tratamientos como en los procesos de prestación de servicios sanitarios.

    ¿Puede contarnos qué otro tipo de iniciativas se están desarrollando desde la industria para potenciar el acceso a los MMHH?

    CB. Un ejemplo importante es el nuevo modelo de abordaje para enfermedades ultra raras que se ha puesto en marcha con Spinraza (nusinersen). Se ha definido un protocolo fármaco-clínico que permite un tratamiento homogéneo para todo el SNS. Requiere cumplimentar un registro de efectividad terapéutica que está alojado en el Ministerio de Sanidad. Este registro de efectividad permitirá recoger variables de seguimiento de tratamiento, no sólo datos epidemiológicos. Este nuevo modelo se ha elaborado y consensuado con las comunidades autónomas, a las que se ha ido informando desde el Consejo Interterritorial y la Comisión Permanente de Farmacia. Este tipo de modelos de financiación en opinión del Ministerio de Sanidad, “facilita el acceso de medicamentos que mejoren la salud de los ciudadanos, compensando la innovación y asegurando la sostenibilidad”.

    En otro orden de temas, me gustaría aprovechar también este foro para poner encima de la mesa algunas incongruencias del sistema de precios español y las políticas de acceso temprano de medicamentos huérfanos. Dado que antes de la comercialización efectiva de un medicamento en España, se puede utilizar la vía de la medicación extranjera, si el precio de compra por este procdimiento es superior al que se espera fijar en el procedimiento español, puede llegar a existir un “conflicto de intereses”. Desde Chiesi promovemos la comercialización efectiva de los nuevos medicamentos huérfanos en España, intentando llegar a consensos con el Ministerio de Sanidad, a través de la Comisión Interministerial de Precios, con el fin de asegurar un uso equitativo de estos nuevos tratamientos. En caso que no sea posible este consenso, de nuevo, creemos que es más razonable la comercialización efectiva en España aunque sea fuera del Sistema Nacional de Salud.

    ¿Qué tipo de acciones conjuntas con la Administración cree que sería interesante aplicar?

    CB. Como ya hemos indicado, la toma de las decisiones de designación y autorización de MMHH a nivel centralizado y las decisiones de reembolso y financiación a nivel local, junto a la falta de consenso entre los distintos reguladores sobre el valor de cada medicamento huérfano, dificultan el acceso equitativo a estos. Como consecuencia de esta situación los responsables de las políticas sanitarias se plantean reformas para mejorar la accesibilidad. Desde el punto de vista de la industria se proponen diversas vías de actuación y planificación como:

    1. la alineación y coordinación entre los organismos reguladores y financiadores;
    2. desarrollar un modelo de evaluación que defina el valor de estos medicamentos usando las metodologías ya existentes adaptadas con otros factores (severidad de la enfermedad, alternativas disponibles, uso en una o más indicaciones,complejidad en el desarrollo, etcétera);
    3. que las decisiones de financiación tengan en cuenta estas características especiales;
    4. el seguimiento de la financiación a largo plazo basándose en los real world data a partir de registros que deberán resolver las dudas y /o confirmar los beneficios por los que estos tratamientos recibieron la autorización de comercialización; y
    5. la provisión de fondos específicos en las partidas presupuestarias para estos tratamientos.

    Para terminar, ¿cuáles cree que son los principales retos de futuro en el acceso a los medicamentos huérfanos? ¿Cómo cree que podemos prepararnos para afrontarlos?

    CB. En mi opinión, los retos de futuro pasan por:
    • dar continuidad a programas de investigación de la UE y nacionales;

    • mejorar la asistencia mediante el despliegue de centros de expertos;

    • impulsar la coordinación entre centros y el movimiento de pacientes;

    • fomentar la participación activa de pacientes;

    • armonizar el acceso a los medicamentos;

    • gestionar la incertidumbre y el alto impacto presupuestario de los fármacos huérfanos,

    • garantizar la sostenibilidad del sistema sanitario.

    Una potencial solución, ya tratada en muchos foros, es la creación de un único fondo nacional de financiación para este tipo de tratamientos.

    Tal y como ya ha explicado Josep Ma Espinalt, Presidente de AELMHU, para poder conseguir una mayor inversión en I+D+i y promover crecimiento económico y desarrollar empleo se necesitan un entorno normativo, administrativo y político estable, ágil, previsible y transparente.

    NO TE PIERDAS